
年度综述:IL-33在稳态和免疫中的新兴功能

作为IL-1超家族中独特的核内警报素,IL-33自2003年首次被发现以来,不断颠覆免疫学界的传统认知。早期研究将其定义为驱动2型免疫的“炎症引擎”,在寄生虫清除与过敏性疾病中扮演关键角色;然而,随着研究深入,IL-33逐渐展现出跨越免疫与稳态的双面特性——它不仅是组织损伤的分子哨兵,更是器官修复的精密调控者。2020年发表于《Annual Review of Immunology》的综述系统阐述了最新突破,IL-33通过激活ST2+调节性T细胞的免疫抑制网络、重塑修复性巨噬细胞的代谢图谱,以及协调2型固有淋巴细胞的再生程序,构建了免疫应答与稳态重建的动态平衡。其核内活性直接调控基因转录,胞外释放则通过时空特异性信号引导炎症方向,甚至在肺再生、神经突触形成和肌肉修复中充当多组织对话的分子枢纽。从肥胖相关的代谢紊乱到肿瘤微环境的免疫博弈,从移植物抗宿主病的时序调控到神经退行性疾病的修复潜能,IL-33的复杂功能网络正在重新定义免疫系统在系统稳态中的核心地位。本文系统解析这一分子从“促炎标签”到“稳态守护者”的认知革新,揭示其作为疾病治疗靶点的全新逻辑与临床转化前景。
在免疫调控的微观世界中,IL-33如一位穿梭于细胞核与胞外的神秘使者,其功能边界的每一次扩展都在重塑人类对免疫系统的理解。过去十年,这一分子凭借其独特的双重定位(既作为染色质结合的核因子,又作为警报素响应组织应激)逐渐摆脱了“促炎细胞因子”的单一标签,转而成为免疫学、代谢学甚至神经科学交叉领域的研究焦点。从抵抗感染的免疫前线退下后,IL-33如何悄然转变为修复神经突触的分子镊子?在肿瘤免疫微环境中,它为何既能助长免疫抑制性Treg扩张,又能激活CD8+T细胞的攻击潜能?当机体在衰老、代谢综合征等慢性压力下,IL-33信号通路的动态振荡为何成为决定组织走向崩溃或重建的关键阈值?这些矛盾的生物学现象背后,隐藏着免疫系统参与生命稳态调控的深层逻辑。本文通过整合多组学研究与时空分辨的活体成像证据,揭示IL-33如何在分子层面构建“损伤-防御-修复”三位一体的调控网络,并探讨其功能可塑性如何为哮喘、纤维化疾病乃至癌症治疗提供颠覆性的干预策略——这不仅是对一个分子认知的革新,更是对免疫学本质的再思考。
1. IL-33的分子生物学特性
1.1 基因及其蛋白结构
人类的Il33基因位于9号染色体的9p24.1区域,而小鼠的同源基因Il33位于19qC1区域。在小鼠和人类中,该基因有8个外显子。已鉴定出两个启动子,这两个启动子产生两种转录本(Il33a和Il33bmRNA),它们具有独特的5'非翻译区,但编码相同的蛋白质。
IL-33(见图1a)是一种由270个氨基酸组成的全长蛋白质,包含两个进化上保守的结构域。第一个结构域位于N端,为核定位结构域,使IL-33能够定位于细胞核并与染色质结合。第二个结构域位于C端,为IL-1样细胞因子结构域,赋予IL-33类细胞因子的活性。这两个结构域通过一个非保守的中央连接区分隔开。其细胞因子结构域的折叠特性类似于IL-1α、IL-1β和IL-18。人IL-33与鼠IL-33高度同源,其中中央连接区差异最大。
1.2 细胞来源与表达调控
2.2.1细胞类型和表达模式影响IL-33的生物学作用
在稳态条件下,全长IL-33在人类和小鼠的多种细胞类型中呈现组成型表达,并定位于细胞核内。已确认的主要来源包括:血管系统中的内皮细胞(人类)和外膜基质细胞(小鼠);屏障组织中的上皮细胞;淋巴器官中的纤维网状细胞(FRCs);以及神经系统中的神经胶质细胞、神经元和星形胶质细胞。
尽管在稳态条件下,许多细胞会持续表达IL-33,但细胞应激或炎症暴露会增强或诱导细胞表达IL-33。例如,在接受放射治疗或化疗后,黏膜屏障组织中的IL-33表达会增加,在异基因造血细胞移植(alloHCT)后发生移植物抗宿主病(GVHD)的患者肠道中,以及在患有哮喘或慢性阻塞性肺疾病(COPD)患者的气道上皮细胞中,IL-33表达也会增加。病原体、过敏原或刺激物均可使小鼠2型肺泡上皮细胞(AEC2s)中IL-33的表达增加。除了上皮细胞和内皮细胞表达诱导水平的IL-33外,在炎症和组织修复期间,包括成纤维细胞、肌成纤维细胞和成纤维细胞样细胞在内的基质细胞也是IL-33的重要来源。已证实,诸如IFN-γ、IL-4和IL-13等促炎细胞因子;Notch信号;以及机械应力均会增加组织实质和基质中IL-33的表达。
早期研究报道了CD45+造血细胞中存在IL-33表达。然而,CD45+造血细胞中的基础IL-33水平显著低于非造血细胞中的水平,因此白细胞是否是人类和小鼠中IL-33蛋白的重要来源仍存在争议。最近的研究证实,IL-33在小鼠黏膜CD103+CD11c+常规树突状细胞(cDCs)及其相应的人类HLA-DR+细胞中表达。这些研究通过细胞特异性敲除IL-33,提供了有力证据,证明髓样细胞来源的IL-33而非上皮细胞来源的IL-33对于生成调节蠕虫免疫的肠道ST2+调节性T细胞(Treg)至关重要。未来,随着研究人员继续利用能够靶向或追踪淋巴细胞亚群中IL-33的模型,将有助于更深入地理解IL-33在淋巴细胞发育过程中的表达时机及其对后续适应性免疫细胞亚群功能的影响。
2.2.2核内IL-33通过多种机制介导基因调控
IL-33蛋白定位于表达细胞的细胞核中,在细胞损伤或坏死性细胞死亡后释放时具有生物活性。这种核定位由IL-33的N端结构域决定,该结构域包含一个核定位序列足以实现核定位和染色质结合。研究表明,IL-33通过其N端与染色质的结合强度与组蛋白H3相当。删除N端核结构域会导致核内IL-33截短形式无法保留,并导致ST2依赖性炎症诱导的致死性。值得注意的是,染色质结合实际上限制了坏死期间IL-33的释放,但释放的IL-33与染色质协同激活ST2信号传导。这些研究证实,IL-33的染色质结合在调节其细胞外释放及细胞因子结构域活性方面发挥重要作用。
核内IL-33被认为可通过多种机制介导基因调控。在过表达实验中,由氨基酸66至109构成的IL-33区域能够与NF-kB p65的N端结构域相互作用,在体外作为转录抑制因子,抑制并延缓NF-κB触发的基因表达。类风湿关节炎患者的成纤维细胞滑膜细胞中观察到,IL-33可通过TNF-α、poly(I:C)或IL-1β信号通路下游负向调节NF-κB活性。对过表达IL-33的细胞进行单独评估表明,IL-33可通过结合Il13基因位点的特定区域来增加IL-13转录。在小鼠鳞状细胞癌细胞的细胞核中,FAK(粘着斑激酶)与IL-33相互关联,该复合物与染色质修饰剂和转录调节剂网络相互作用,以控制CCL5的表达,从而吸引肿瘤浸润性调节性T细胞。在阻塞性纤维化模型中对IL-33和ST2缺陷型肾脏进行转录谱分析显示,核内IL-33可通过基因表达调控促进成纤维细胞分化。然而,对敲低了Il33或暴露于缺失N端IL-33的内皮细胞进行高通量蛋白质组学评估发现,细胞外而非细胞核内的IL-33能够调节内皮细胞中的蛋白质表达。这些数据与从缺乏ST2和IL-33的食管上皮细胞的全基因组分析结果相似,在诱导全长野生型IL-33表达后未观察到转录变化。因此,尽管越来越多的证据表明核内IL-33具有转录调节功能,但这些功能似乎高度依赖于具体环境,并可能具有细胞类型特异性。
2.2.3蛋白质功能的调节
如前所述,由mRNA转录的全长形式或N端截短形式的IL-33均具有生物活性。然而,当蛋白酶在连接区(图1a)进行切割时,会去除全长蛋白的N端结构域,从而生成更为有效的成熟形式。相反,若切割发生在细胞因子结构域,则会导致IL-33失活。此外,其他蛋白质修饰也会导致其失活。
IL-33可被中性粒细胞和肥大细胞产生的炎性丝氨酸蛋白酶加工为成熟形式。值得注意的是,在免疫细胞蛋白酶缺陷的小鼠模型中,全长IL-33仍能被加工,这表明外源性过敏原蛋白酶和内源性钙蛋白酶也发挥着重要作用。在肺损伤、过敏原暴露及蠕虫感染的小鼠模型中,研究人员在恢复动物的支气管肺泡灌洗液中检测到了成熟形式的IL-33。这些发现提示,全长IL-33的蛋白水解成熟是其功能调节的重要组成部分,并对其多种生物学活性产生影响。
2.2.3.2负向调节机制
核定位与滞留能够调控IL-33的释放及其促炎活性,对维持免疫稳态具有关键作用。此外,在细胞凋亡过程中,IL-33可被半胱天冬酶切割并失活,从而限制其在细胞受控死亡时引发炎症的能力。半胱天冬酶的切割位点位于IL-1细胞因子结构域中部,这一特征在其他IL-1超家族成员中未见报道。当IL-33进入细胞外空间时,它会受到多种已知机制的调控,以下简要概述这些机制。首先,IL-33在细胞因子结构域内的关键半胱氨酸残基处迅速氧化,形成二硫键并导致其失活。其次,游离的IL-33可被一种可溶性诱饵受体——可溶性ST2(sST2)捕获。ST2的可变剪接产生sST2,该蛋白缺少跨膜结构域,并能在生物体液中与IL-33结合,阻止其触发ST2信号传导。适应性免疫细胞、先天免疫细胞以及非造血细胞在受到促炎细胞因子、Toll样受体(TLR)配体和机械应力刺激时均会产生sST2。创伤患者及患有各种炎症性疾病的患者血清中的sST2水平升高,且与IL-33介导的免疫反应减弱相关。
由于缺乏信号序列,IL-33并未通过经典的内质网-高尔基体分泌途径进行分泌。相反,它被描述为一种核内警报素,细胞损伤、坏死性细胞死亡或坏死性凋亡的因素会促使IL-33释放到细胞外液中,向免疫系统发出组织损伤的警报。全长IL-33可在钙离子依赖的方式下转运至细胞质,然后通过依赖于焦孔素D的过程释放出来,这个过程可能与炎症反应和免疫应答有关。
通过选择性剪接转录本生成的缺乏核结构域的IL-33,能够实现细胞质定位,并通过穿孔素-2介导的孔道分泌。全长IL-33具有功能,但经丝氨酸蛋白酶切割后会生成更活跃的成熟形式。IL-33通过在细胞核中的隔离、氧化以及被可溶性ST2(sST2)隔离等方式进行调节。全长或成熟的IL-33与ST2及IL-1超家族成员共受体IL-1RAcP结合,会促使MyD88、IRAK1和IRAK4激酶以及TRAF6结合,并激活多种丝裂原活化蛋白激酶和NF-κB(图1b)。
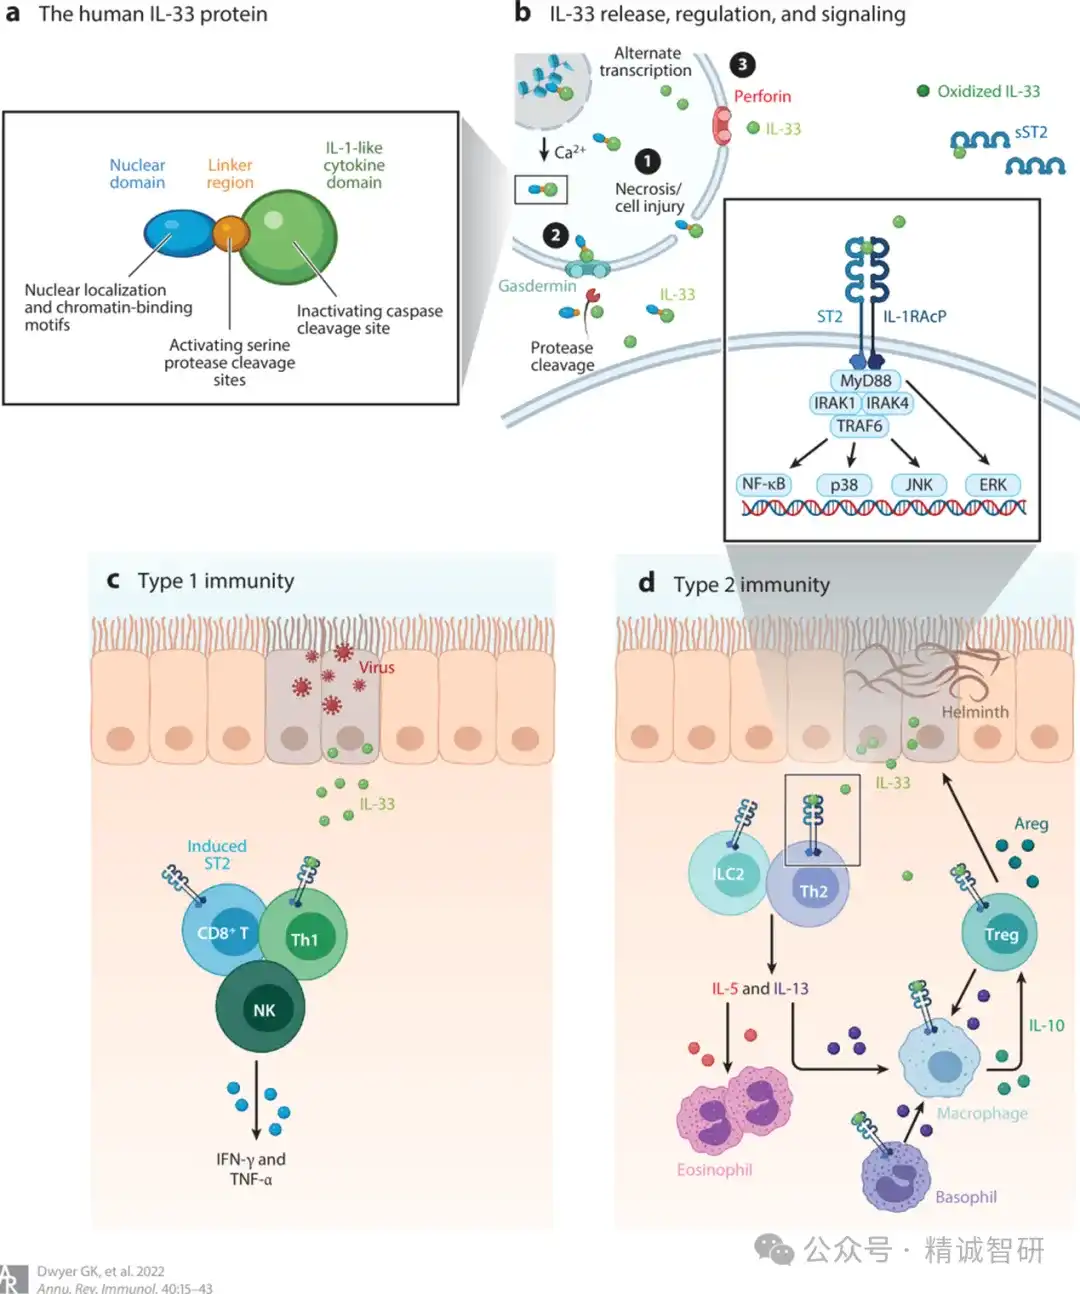
图1 白细胞介素-33(IL-33)在免疫中的结构与功能
3. IL-33及其在免疫反应中的作用
自20世纪90年代末至21世纪初,IL-33及其受体ST2的发现为免疫学研究带来了新的视角。研究表明,向小鼠施用重组IL-33可引发显著且持续的2型免疫反应,具体表现为嗜酸性粒细胞浸润组织、杯状细胞增生及2型细胞因子水平升高,特别是IL-5和IL-13。这些发现迅速得到验证,证实了IL-33在寄生虫清除及2型介导的病理过程(如哮喘和过敏性皮肤病)中发挥重要作用。
进一步的研究表明,IL-33的主要免疫靶点是表达ST2的适应性和先天性组织驻留免疫细胞,这些细胞通常处于持续表达状态。然而,在激活过程中,许多其他类型的免疫细胞、基质细胞和实质细胞也会被诱导表达ST2。这种广泛的ST2表达赋予了IL-33多效性功能,使其不仅支持以IFN-γ、IL-9和IL-17为主的免疫反应,还在宿主应对病原体或免疫介导的炎症性疾病时起到关键作用。
3.1 IL-33在淋巴室中的作用
ST2首次被发现表达于人和小鼠的TH2细胞上,这成为早期ST2免疫生物学研究的重点。Th2细胞通常通过表达转录因子GATA3及分泌2型效应细胞因子来表征。ST2在TH2细胞上的表达并不依赖于IL-4、IL-5和IL-10的表达,但可以通过IL-2-STAT5介导的GATA3在体外诱导。IL-33刺激TH2细胞可增强其增殖并增加IL-5和IL-13的产生。除了TH2细胞外,还发现了一类表达ST2的Treg亚群。这类ST2+Treg细胞通常是CD4+Foxp3+GATA3+,并在非淋巴组织中优先积聚。特别是,在粘膜屏障组织中,ST2+Treg细胞富集,它们可以是胸腺源性的或外周诱导的。IL-33刺激ST2+Treg增强了它们的增殖,并促进了IL-13和双调节蛋白(Areg)的表达(图1d),这支持了它们的调节功能以及指导组织修复。此外,CD4+TH1细胞和1型CD8+T细胞在抗原刺激后会短暂表达ST2和sST2。TH1细胞以STAT4和T-bet依赖的方式上调ST2表达(图1)。TH1或CD8+T细胞上ST2的缺失导致小鼠对淋巴细胞性脉络丛脑膜炎病毒(LCMV)的1型效应反应受损。2010年,多个研究小组在淋巴门处发现了一种谱系阴性且ST2+c-Kit+Sca-1+IL-7aR+的细胞群体,这些细胞依赖于GATA3,并大量产生IL-5和IL-13。这些新发现的细胞分泌2型细胞因子,但缺乏抗原受体,现被称为2性固有淋巴细胞(ILC2s)。
3.2 IL-33在髓系细胞中的作用
早期研究利用重组激活基因2(Rag2)缺陷型小鼠(该模型缺乏T细胞和B细胞),揭示了IL-33对髓系先天性免疫细胞的重要影响。目前的研究表明,髓系前体细胞及其分化后的亚群表达不同水平的ST2受体,这对它们的发育、分化及功能具有关键意义。具体而言,IL-33直接作用于肥大细胞,通过上调BCL-XL促进其存活,并支持其成熟与效应细胞因子(如IL-13和IL-22)的产生。此外,嗜碱性粒细胞也表达低水平的ST2受体,IL-33刺激可促使这些细胞释放细胞因子,特别是IL-4、IL-8和IL-13,这对于嗜碱性粒细胞引导肺泡巨噬细胞生成及肺部发育至关重要。IL-33在IL-13介导的ST2上调后直接作用于巨噬细胞,支持2型免疫细胞分化、组织修复以及调节性巨噬细胞的生成。IL-33还能够增强人类嗜酸性粒细胞的扩增、存活和黏附性,从而促进全身修复和炎症反应。IL-33刺激髓样细胞分泌IL-2,IL-2与IL-33协同作用,支持ST2+调节性T细胞的扩增和功能。CCR2+单核细胞上ST2的表达对于分化为调节性和修复性巨噬细胞亚群所需的代谢重编程至关重要。
3.3 IL-33与2型免疫反应
在现有文献中,已广泛报道了IL-33对寄生虫感染引发的2型免疫反应的支持作用。具体而言,小鼠蠕虫感染模型显示,屏障组织中的IL-33水平显著上升;而重组IL-33的给药则通过增强2型细胞因子表达来提供保护效应。感染初期,腹腔液中游离IL-33水平亦见升高,以促进ILC2细胞分泌效应细胞因子(图1d),进而导致杯状细胞增生。血吸虫感染患者的血清中IL-33水平同样升高,这与2型细胞因子生成增加及嗜酸性粒细胞增多相关联。IL-33信号传导对于血吸虫感染后的肺部肉芽肿形成、嗜酸性粒细胞增多和TH2效应细胞因子生成至关重要。Dahlgren等人近期研究揭示了IL-33在蠕虫感染中的新反馈机制:他们确认纤维母细胞样外膜基质细胞(ASCs)是IL-33的关键来源。在蠕虫感染期间,肺内ILC2和TH2细胞的聚集依赖于ASC提供的IL-33和TSLP,并且ILC2能通过IL-13介导的途径促进ASC扩增及IL-33生成。
3.4 IL-33在1型免疫反应中的角色
尽管IL-33主要与由持续表达ST2的细胞介导的2型免疫反应相关,但它同样能够增强保护性的1型免疫反应。在病毒感染过程中,IL-33可有效促进CD8+T细胞的扩增及其产生1型效应细胞因子IFN-γ和TNF-α的能力,并支持再次感染时的有效回忆反应(图1c)。值得注意的是,在某些炎症信号诱导下,通常不表达ST2的白细胞如自然杀伤(NK)细胞、NKT细胞、Th1细胞和CD8+T细胞会表达ST2。其中,IL-12已被证实为上调这些淋巴细胞上ST2表达的重要信号之一。STAT4和与1型免疫相关的转录因子T-bet对于诱导ST2上调不可或缺,这对于LCMV感染后的有效Th1反应尤为关键。有效的抗病毒T细胞反应始于次级淋巴器官,在此环境中,抗原呈递细胞(APCs)激活T细胞。病毒感染期间,淋巴器官内的高内皮小静脉和滤泡树突状细胞不仅介导淋巴结重塑和增大,还是淋巴结中IL-33的主要来源。在LCMV感染期间,滤泡树突状细胞失去IL-33表达的现象与CD8+T细胞表达ST2并扩增有关。体内CD8+T细胞上ST2表达的调控机制以及滤泡树突状细胞如何释放IL-33以支持1型抗病毒免疫反应,仍是亟待解决的问题。
3.5 IL-33在对真菌和细菌病原体的免疫应答中的作用
在白色念珠菌感染期间,IL-33的传递能够通过增强巨噬细胞分泌CXCL1和CXCL2来促进中性粒细胞的募集,并增加中性粒细胞表面CXCR2受体的表达,从而显著提升抗真菌中性粒细胞反应。在系统性白色念珠菌感染模型中,IL-33治疗通过刺激CD4+T细胞产生IL-13,与IL-33协同作用,促进修复性和调节性巨噬细胞的分化,从而提高对白色念珠菌诱导免疫病理的控制能力。然而,在ST2缺陷的小鼠中,由于2型肺部炎症减少和ILC2及TH2细胞的过度积累,其结果反而得到改善。Alvarez等人最近的研究表明,在真菌感染期间,IL-33和IL-1信号之间存在微妙的平衡,以支持调节性免疫反应。IL-33刺激有助于维持Treg的稳定性,因为ST2−/− Treg容易获得RORγt和IL-1R1并失去抑制功能。在新型隐球菌感染的Il1r1-/-小鼠中,ST2+调节性T细胞(Tregs)数量增多,这些细胞能保持Foxp3表达,并且抵抗向TH17表型转变,导致真菌清除率降低,增加了真菌感染的易感性。多项研究表明,脓毒症患者体内IL-33或sST2水平升高,提示IL-33与细菌感染之间存在关联。具体而言,在盲肠结扎穿孔脓毒症小鼠模型中,给予IL-33显著降低了死亡率,与未治疗小鼠相比,其腹腔中中性粒细胞浸润增加,细菌清除率提高。脓毒症幸存者由于Treg细胞群扩大,可能会因免疫功能障碍而出现长期后遗症。脓毒症幸存患者的外周血中Treg、IL-33和IL-10水平升高。高水平的IL-33可激活产生IL-4和IL-13的2型固有淋巴细胞(ILC2s),从而支持分泌IL-10的巨噬细胞极化,最终促进Treg细胞的扩增。在金黄色葡萄球菌侵袭的皮肤伤口中,IL-33水平升高。给予重组IL-33可增加中性粒细胞向伤口的定位,并增强局部巨噬细胞的抗菌活性,从而减少细菌定植。此外,IL-33还能促进伤口愈合,这表明IL-33在免疫和稳态中的功能紧密相关。
3.6 IL-33在呼吸系统炎症和过敏反应中的作用
IL-33在多种过敏性和慢性呼吸系统疾病中表现出上调表达,包括哮喘、特应性皮炎、过敏性鼻炎及慢性阻塞性肺病。大规模全基因组关联研究揭示了IL-33与人类哮喘的关联,因其与IL-1受体样1共同影响疾病的易感性。具体而言,在哮喘患者的支气管上皮细胞以及特应性皮炎患者的表皮角质形成细胞中均观察到IL-33表达水平的显著升高。动物模型研究表明,IL-33及其受体ST2在这些呼吸系统和过敏性疾病的免疫病理机制中扮演着关键角色。
近期,Yi等人发现了一种名为内凝集素-1的独特凝集素,该分子作为上皮细胞和表皮细胞中IL-33表达的重要调控因子,在先天免疫反应中对病原体具有重要作用。实验结果显示,在两种哮喘模型和两种特应性皮炎模型中敲低内凝集素-1的表达能够减少IL-33的表达,并且其在人体内的表达量与疾病严重程度呈正相关。此外,IL-33通过诱导肥大细胞脱颗粒来促进过敏反应,而这种过程又进一步加剧了由IL-33介导的2型细胞因子的产生,从而形成一个正反馈循环。IL-33还与IL-9信号通路相互作用;例如,在IL-9缺陷的小鼠中,IL-33激活后的炎症细胞浸润、杯状细胞增生、胶原沉积和细胞因子表达均有所减弱。同样地,在过敏性结膜炎的小鼠模型中,IL-33参与了IL-9的生成,后者是由IL-33刺激的CD4+T细胞所分泌。
吸烟是导致COPD患者肺部出现慢性进行性炎症的主要原因,而在这些患者体内也发现了IL-33和ST2水平的上升。研究发现,中和IL-33可以逆转香烟烟雾引起的致病变化,这表明IL-33可能在COPD相关的组织损伤过程中起到一定作用。一项针对特应性皮炎患者的2a期临床试验初步评估了抗IL-33单克隆抗体etokimab的效果,结果表明它可以改善症状,降低外周血嗜酸性粒细胞计数,并抑制皮肤刺激后的中性粒细胞浸润。鉴于IL-33早期被确定为2型免疫病理学的关键介质,未来有望开发出针对哮喘及其他2型驱动性疾病的有效治疗方案,进而提高患者的生活质量。
在对恶性肿瘤的免疫反应中,IL-33表现出显著的多效性,类似于其在病原体免疫反应中的作用。具体而言,IL-33通过与髓样细胞和Treg相互作用,影响肿瘤生长和转移;同时,它也促进了CD8+T细胞和NK细胞的抗肿瘤活性。例如,IL-33激活肥大细胞,促进肿瘤相关巨噬细胞的趋化聚集,支持肿瘤血管生成。游离及内源性IL-33增强了Treg的募集及其免疫抑制功能,有利于肿瘤生长和免疫逃逸。在转移性乳腺癌的小鼠模型中,IL-33刺激ST2+Tregs分泌修复性生长因子(如Areg),导致肿瘤负荷增加。然而,在B16或4T1肿瘤细胞中异位表达或过表达IL-33,或给予重组IL-33,均增加了肿瘤微环境中效应CD8+T细胞和NK细胞的募集和活化。此外,IL-33通过刺激嗜酸性粒细胞间接促进抗肿瘤免疫,这一过程可能涉及CCL5、CCL24或分泌IL-5的ILC2将嗜酸性粒细胞招募至肿瘤微环境。尽管嗜酸性粒细胞通常与2型免疫反应相关,但多项研究表明IL-33的抗肿瘤活性与其密切相关。最近的研究揭示,IL-33-ILC2-嗜酸性粒细胞轴通过一种可被肿瘤来源乳酸破坏的途径抑制肿瘤生长,乳酸会削弱ILC2的功能和存活。
在同种异体造血干细胞移植(alloHCT)中,IL-33的作用同样复杂。alloHCT是治疗血液系统恶性肿瘤的常见方法,预处理方案包括化疗和放疗,旨在清除残留的恶性细胞并防止宿主免疫细胞排斥供体干细胞。这种预处理既具有破坏性也带来益处:激活受体的抗原提呈细胞(APCs),分泌高水平的IL-12,支持Th1细胞生成及CD8+ T-bet high效应细胞的产生,从而清除恶性细胞。然而,这些1型反应释放的细胞毒性分子可能导致器官和组织损伤,最终引发移植物抗宿主病(GVHD)。研究发现,接受放射治疗或化疗预处理后,小肠上皮细胞和成纤维细胞中的IL-33表达上调,并至少在第14天保持较高水平。缺乏IL-33或使用St2−/−供体细胞可抑制一型免疫反应,减轻GVHD。值得注意的是,供体T细胞上的ST2并非清除恶性肿瘤所必需。临床数据表明,患有GVHD的alloHCT患者结肠活检中IL-33水平高于未患GVHD的患者。当供体CD4+T细胞缺乏MyD88时,GVHD也会减轻,因为MyD88是TLR、IL-1R和ST2信号传导所必需的,并且有利于它们分化为Th1和TH17细胞。移植缺乏MyD88信号传导的供体T细胞后,alloHCT后外周Foxp3+Treg扩增,GVHD致死率降低。此外,alloHCT后免疫系统接触IL-33的时间也会影响GVHD结果:术后IL-33的释放会增加发病率,而预先使用IL-33则会增加受体来源的ST2+Treg数量,降低GVHD发病率和死亡率。综上所述,近期关于IL-33在肿瘤免疫和alloHCT中的研究揭示了其多效性,并为如何调节ST2-IL-33轴以实现最佳结果提供了重要见解。
图 2 白细胞介素-33(IL-33)在免疫中的结构与功能
4.IL-33及其在体内稳态中的作用
免疫反应对病原体和损伤的应答会引发炎症状态,进而影响全身及局部的体内平衡。传统上,免疫反应与体内平衡被视为相互对立的状态,但这一观点已不再适用。根据最新的免疫学和系统生物学研究,免疫系统及其对病原体、组织损伤以及急性或慢性炎症的反应,应当被理解为机体为了维持器官系统和组织之间的功能稳定而进行的努力的一部分。鉴于IL-33在多种器官系统中的广泛表达,并且在细胞更新、应激和损伤过程中释放,IL-33和ST2+免疫细胞对于机体应对营养供应波动、能量消耗变化、环境条件改变、创伤、应激反应及微生物侵害至关重要。此外,IL-33对于组织和器官的正常发育也起着关键作用,这对于建立初始体内平衡尤为关键(图2)。
4.1 IL-33在器官系统发育与稳态中的作用
IL-33在组织稳态和修复中发挥着关键作用。在成年小鼠的中枢神经系统(CNS)中,IL-33主要由星形胶质细胞和神经元分泌,促进兴奋性突触的形成及神经传递功能。通过激活小胶质细胞,IL-33有助于细胞外基质的清除和突触重塑。在中枢神经系统损伤后,星形胶质细胞显著增加IL-33的释放量,进而刺激CD4+Foxp3+调节性T细胞分泌再生增强因子(Areg),维持炎症巨噬细胞与调节性巨噬细胞之间的平衡,从而促进神经元修复并抑制星形胶质细胞过度增生。
在骨骼肌损伤的情况下,成纤维/脂肪祖细胞会释放IL-33,促使Treg分泌Areg,后者能够扩增卫星肌细胞,以改善肌肉修复效果。然而,在老年小鼠中,由于卫星肌细胞频率降低,导致IL-33-Treg修复轴的功能受到干扰。
在肺部,肺泡Ⅱ型上皮细胞(AEC2s)和肺泡巨噬细胞(AMs)分泌IL-33,促进ST2+2型固有淋巴细胞(ILC2)分泌IL-13和IL-5,支持修复性嗜酸性粒细胞和肺泡巨噬细胞的活动。此外,IL-33还能促进ST2+嗜碱性粒细胞分泌IL-13,协调一种稳态的2型免疫环境。当肺部受损或受伤时,IL-33的分泌量会显著增加,以启动修复级联反应,在此过程中,ST2+调节性T细胞和ILC2s会分泌修复性细胞因子IL-13和Areg。
在脂肪组织库中,特别是内脏脂肪组织和皮下脂肪组织,间充质干细胞(MSCs)分泌IL-33,以维持ST2+嗜酸性粒细胞、Tregs和ILC2s的功能,这些细胞支持调节性巨噬细胞的活性。在脂肪组织库中,特别是内脏脂肪组织和皮下脂肪组织中,间充质干细胞(MSCs)分泌IL-33,以维持ST2+嗜酸性粒细胞、Tregs及ILC2s。这些细胞有助于支持调节性巨噬细胞的功能。在肥胖状态下,分泌IL-33的MSCs频率增加,但额外的IL-33可能被可溶性ST2(sST2)捕获。肥胖期间,sST2对IL-33的靶向作用会降低脂肪组织中ST2+抗炎免疫细胞的频率,并增加炎性巨噬细胞的数量。
在胃肠道中,IL-33主要由上皮细胞释放,支持ST2+ILC2s、调节性巨噬细胞和Treg的功能。IL-33直接作用于潘氏细胞分化,促进细菌清除,并作用于肠神经元,通过促进血清素释放来控制肠道蠕动。在肠道组织损伤和炎症期间,IL-33的分泌量增加。IL-33不仅促进杯状细胞增生,还通过ILC2s促进IL-13分泌。此外,它支持调节性T细胞和产生IL-10的B细胞,帮助介导修复并促进肠道组织稳态。
4.2 IL-33在组织修复和稳态恢复中的作用
如前所述,IL-33的发育及稳态功能主要通过支持2型辅助细胞及其活动来实现。这些活动与2型细胞因子在组织修复和伤口愈合中的作用相吻合,使IL-33成为ST2+2型辅助细胞的主要信号分子,对修复过程起着关键作用。然而,类似于2型细胞因子(如IL-4和IL-13)在纤维化中的表现,IL-33也与修复过程失败或纤维化疾病相关联,特别是在肺部和皮肤中。IL-33在重大创伤后通过刺激局部和全身性的2型免疫反应以促进稳态重建和组织修复方面发挥着基础性的作用。当组织受到损伤时,释放出的IL-33不仅作为免疫系统的损伤警报信号,还深度参与到多种组织的修复进程中。
受损肺上皮的修复过程涉及多个受调控阶段,包括炎症反应、祖细胞增殖与分化,最终实现组织再生和重塑。早期研究表明,ST2+调节性T细胞在病毒诱导的肺损伤后的上皮修复中发挥关键作用,这主要归因于其分泌的Areg(一种具有双重功能的生长因子)。Areg不仅支持干细胞的增殖和分化,而且由ST2+调节性T细胞在IL-33刺激下独立于TCR信号通路分泌。此外,IL-33还能诱导TCR非依赖性的IL-13分泌,该细胞因子可直接促进调节性和修复性Arg1+巨噬细胞的生成,以恢复肺损伤后的局部稳态。类似地,IL-33通过介导ILC2分泌IL-13,促进Arg1+修复性巨噬细胞的形成,从而支持单侧肺切除术后的肺再生。除了启动ILC2或调节性T细胞分泌IL-13外,IL-33还促进局部巨噬细胞的增殖性自我更新,并将其分化为有助于棒状细胞再生的修复性亚群,这对气道上皮的主要分泌细胞——俱乐部细胞的保护至关重要。IL-33还可以扩增肺部的ILC2,并促使它们分泌IL-9,以防止细胞焦亡介导的内皮细胞损失。组织损伤、炎症和感染会增加肠道中IL-33的表达,以支持肠道炎症的调节和肠道内环境的恢复。在炎症性肠病患者及实验性结肠炎小鼠模型中,发炎黏膜中的IL-33表达显著增加。在蠕虫感染期间,ILC2分泌的IL-13会增加ASC中IL-33的表达,这种由IL-13介导的IL-33上调似乎支持了一种正反馈机制,即局部IL-33通过ILC2分泌的IL-13促进杯状细胞增生。这一轴还指导2型巨噬细胞分化,以介导组织修复并支持恢复内环境稳定。IL-33对ST2+调节性T细胞和产生IL-10的调节性B细胞的刺激也被认为是IL-33激活的免疫细胞网络的一部分,该网络有助于解决胃肠道损伤和炎症。IL-33还通过诱导微小RNA(尤其是miR-320)来促进ST2+肠上皮细胞的增殖,从而介导结肠炎的修复和消退。这些最新发现表明,IL-33的表达通过作用于局部受损组织以及局部调节性T细胞、2型固有淋巴细胞和调节及修复性巨噬细胞网络,支持肠道炎症的调节,并维持或恢复胃肠道的稳态。
皮肤是最早被确认具有高水平基础IL-33表达的组织之一。急性皮肤损伤后,IL-33的表达显著上调。研究表明,缺乏IL-33的小鼠在皮肤伤口愈合和再上皮化过程中表现出明显的延迟,这与IL-13+ILC2细胞数量减少有关。此外,ST2缺陷型小鼠则表现出促炎性巨噬细胞增多及再上皮化进程减缓。局部应用IL-33可以增加伤口处ILC2细胞和修复性巨噬细胞的数量,从而加速伤口愈合过程。这些研究结果支持了释放的IL-33通过靶向ST2+ILC2细胞和巨噬细胞来促进伤口愈合的观点;然而,也有证据表明角质形成细胞中的核内IL-33在伤口愈合中发挥重要作用。这种核内功能可能源于观察到的IL-33缺陷型角质形成细胞在体外划痕实验中伤口闭合延迟的现象,推测其机制可能是由于细胞内NF-κB信号通路的调节所致。然而,仍需进一步研究以明确游离IL-33对角质形成细胞的直接影响。
4.2.3骨骼肌和心肌组织修复
骨骼肌因其卫星细胞的存在而具备显著的再生能力,卫星细胞是一种驻留的干细胞群。在损伤初期,中性粒细胞、促炎性巨噬细胞以及它们分泌的局部促炎性细胞因子共同驱动卫星细胞的激活和增殖,使其作为肌源性前体细胞发挥作用。随后,在由嗜酸性粒细胞、修复性巨噬细胞和Treg所支持的富含2型细胞因子的微环境中,前体细胞分化为肌管并最终形成肌肉。骨骼肌中的成纤维/脂肪祖细胞表达IL-33,并与损伤部位存在的局部ST2+调节性T细胞相互作用。这些ST2+调节性T细胞通过分泌激活调节蛋白(Areg)协调肌肉再生,进而支持卫星细胞的功能。值得注意的是,在年轻小鼠骨骼肌损伤后的早期阶段,IL-33的表达急剧上升,而在老年小鼠中,表达IL-33的细胞数量显著减少。这些发现提示,组织的再生潜能与白细胞介素-33的可获得性密切相关,并暗示慢性损伤、伤口大小或年龄等因素可能会限制白细胞介素-33的表达,从而导致组织修复失调或失败。
基于对心脏各区域的全面单细胞RNA测序分析,人类心脏的主要细胞类型已被系统分类。主要表达IL-33的细胞本质上是间质细胞,包括成纤维细胞、平滑肌细胞、内皮细胞和间皮细胞。这与早期研究中描述的IL-33在心肌成纤维细胞及血管中的表达情况相符。这些研究表明,IL-33可以直接保护ST2+心肌细胞免受凋亡和肥大信号的影响,从而限制纤维化。游离的IL-33还通过ST2+调节性T细胞和2型固有淋巴细胞驱动2型反应,从而保护机体免受动脉粥样硬化、心脏移植排斥反应和儿茶酚胺诱导的纤维化。然而,在这些研究中,由于IL-33的给药方式,难以区分ILC2和调节性T细胞的全身调节功能与其在局部修复或损伤解决中的重要性。李等人利用心脏移植模型评估了局部IL-33对移植后早期炎症及其消退的影响,发现缺乏IL-33的移植物纤维化和血管病变增加,导致移植物过早失效。这种早期移植物丢失并非由于早期ST2+调节性T细胞积累失败,如在骨骼肌损伤中所观察到的。相反,这是由于单核细胞需要通过IL-33介导的代谢重编程才能分化为修复性巨噬细胞。在IL-33缺陷型小鼠中也观察到了类似的促炎性免疫浸润增加,这些小鼠还出现了压力超负荷诱导的纤维化和心力衰竭加剧。
4.2.4中枢神经系统损伤与修复中的IL-33
中风后血液中IL-33和sST2的浓度均会升高。缺血后星形胶质细胞分泌的IL-33以细胞内在的方式发挥作用,支持星形胶质细胞存活并分泌保护性神经营养因子。IL-33还有助于支持脑内Treg的存活和功能,从而在脑损伤期间防止星形胶质细胞增生和神经元损伤。在小鼠和人类中,IL-33由星形胶质细胞和少突胶质细胞在创伤性脑损伤后分泌。IL-33的这种释放通过防止星形胶质细胞增生、扩增ILC2s以及将巨噬细胞招募至损伤部位,同时抑制脑膜中其他先天细胞的炎症活性,从而促进恢复。
4.3 IL-33在发育、修复和稳态中的未知因素
近年来,通过对ST2和IL-33缺陷型小鼠的创新性研究,我们对IL-33在组织和器官系统发育及稳态功能中的重要性有了新的认识。这些研究表明,IL-33不仅向各类免疫细胞传递组织状况信息,还接收其他信号以协调清除病原体、维持稳态以及恢复器官系统间的功能平衡。特别是在损伤、细胞死亡或应激期间释放的IL-33,在促进修复和调节反应方面表现出独特的能力,这在IL-1家族中是独一无二的。然而,许多机制性问题仍有待解答。
首先,IL-33驱动的ST2+调节性T细胞和2型固有淋巴细胞在损伤后的早期修复功能尤为显著。然而,要明确区分这些细胞在控制早期炎症和限制过度损伤方面的抑制作用与其随后促进组织修复的功能,仍然存在挑战。特别是IL-13和Areg这两种细胞因子,它们虽然支持修复,但长期以来被认为会生成免疫抑制性髓样细胞。
其次,在小鼠和人类系统之间,尤其是在哪些细胞持续表达IL-33、在炎症活跃期间表达以及在炎症消退和组织修复期间表达方面,仍存在很大的不确定性。最近的研究利用新的IL-33报告小鼠扩大了通常表达IL-33的细胞范围,并重新激发了核内IL-33在细胞发育和功能中发挥作用的可能性。因此,尽管IL-33已被发现超过15年,其在体内细胞中所起的作用仍有许多未解之谜。
此外,不仅需要明确IL-33的释放者和ST2表达者是谁,还需要弄清楚它们是如何以及何时释放IL-33的。ST2+细胞和IL-33在肺部发育和脂肪能量稳态中的作用已经明确,但在这些健康组织中IL-33的释放动力学和机制仍需进一步探讨。可以假设,在受损和发炎的组织中IL-33的释放情况与正常组织大不相同,IL-33信号刺激了一个更广泛的表达新合成ST2的细胞网络。IL-33驱动的涉及免疫和修复的网络是否通过控制IL-33的释放或sST2和ST2的表达来恢复稳态?希望借助新工具,能够在各种疾病模型中实现对IL-33或ST2的定时细胞和组织特异性删除,从而解答这些问题。这些知识将有助于阐明如何最佳地调节IL-33和ST2轴以解决损伤并恢复失调的局部或全身稳态,同时也有助于识别那些因过度表达、供应不足或在错误时间框架内传递而导致ST2-IL-33轴失调并引发病理的因素。
IL-33研究二十年,是免疫学从“非黑即白”的二元逻辑迈向“动态平衡”系统思维的缩影。这个曾被简化为过敏标志物的分子,最终以“稳态协调者”的身份颠覆了传统认知——它既是组织损伤的第一声警报,也是启动再生程序的分子密钥;既能通过免疫抑制网络维持耐受,又能释放炎症潜能抵御入侵。在疾病治疗领域,IL-33的双刃剑特性既是挑战也是机遇:抗IL-33疗法在特应性皮炎中的成功验证了靶向干预的可行性,而对肥胖相关代谢紊乱的调控研究则揭示了“时序治疗”的重要性。当科学界开始用空间组学解析IL-33的器官特异性表达谱,用单细胞技术追踪其受体ST2+细胞的命运抉择,这场关于免疫稳态的分子解码已跨越基础研究的边界,直指精准医学的未来。或许正如IL-33在进化中的高度保守性所暗示的,免疫系统从未孤立存在——它深嵌于生命维持的底层架构,而解开这个多面分子的全部密码,终将重塑人类对抗衰老、癌症与慢性疾病的战略蓝图。
-
2026-09-05
-
2026-09-02
-
2026-09-02
-
2026-09-02
-
2026-09-02
-
2026-09-01
-
2026-09-01
-
2026-09-01
- ▪ 四氧化三铁磁性纳米微球(氨基修饰):MRI/磁热疗/磁分离三合一平台
- ▪ 纳米二氧化钛(锐钛矿相):光催化/抗菌/紫外屏蔽多功能平台
- ▪ 骨关节炎纳米治疗:压电免疫调控与软骨修复材料前沿
- ▪ 压电水凝胶定制服务:力-电耦合生物活性支架
- ▪ 氧化锌纳米颗粒:紫外屏蔽·压电·光催化多功能平台
- ▪ 钛酸钡纳米颗粒(四方相·压电相):介电/压电性能与生物医学应用
- ▪ TACE载药栓塞微球:六大材质体系(PVA/海藻酸钠/GelMA/CaCO3/PLGA/明胶)对比与定制选型
- ▪ 空LNP也是强佐剂!《Immunity》:脂质纳米颗粒把蛋白疫苗喂进生发中心【图解】
- ▪ 空LNP也是强佐剂!《Immunity》:脂质纳米颗粒把蛋白疫苗喂进生发中心【详读】
- ▪ 《NSR》Highlight:给脂质侧链多挂几颗羟基——武汉大学殷昊团队HTO12,碱基编辑LNP的脂质用量直降2.5倍【图解】
- ▪ 《NSR》Highlight:给脂质侧链多挂几颗羟基——武汉大学殷昊团队HTO12,碱基编辑LNP的脂质用量直降2.5倍【详读】
- ▪ 《Journal of Controlled Release》:RVG肽修饰LNP双药同载,四条通路一起堵,髓母细胞瘤原位小鼠生物发光降8倍【图解】
- ▪ 《Journal of Controlled Release》:RVG肽修饰LNP双药同载,四条通路一起堵,髓母细胞瘤原位小鼠生物发光降8倍【详读】
- ▪ 《JCIS》:宾大把PEG刷进支撑脂双层:氮密度从5 nm压到1 nm,IgG涂层的软硬竟由锚点间距说了算【图解】
- ▪ 《JCIS》:宾大把PEG刷进支撑脂双层:氮密度从5 nm压到1 nm,IgG涂层的软硬竟由锚点间距说了算【详读】