
Nature综述:补体生物学、病理学与治疗机遇指南


补体系统长期被视为介导宿主防御与组织稳态的关键先天免疫效应系统。然而,越来越多的证据表明,补体在基础生物学过程中的参与范围远超传统先天免疫领域。补体通过胞内外多重模式识别与信号通路的复杂交互,不仅调节宿主-病原体相互作用,还指导早期发育进程与特定细胞轨迹,塑造不同生理系统的组织免疫代谢与再生程序。本文综述补体系统的全局功能,重点阐述重塑补体病理生物学认知的范式转变案例(涵盖进化、中枢神经系统发育、组织再生与癌症免疫等领域)。尽管补体激活具有严格的时空调控,其失调仍可能驱动炎症性组织病理。补体在疾病病理生理中的广泛参与激发了补体治疗药物的复兴,部分临床进展挑战了长期固有观念。本文还将重点讨论补体临床干预的主要治疗理念与里程碑。
"唯变永恒"——以弗所的赫拉克利特。
补体系统是先天免疫中快速响应、多功能的蛋白质互作平台,可应对无菌或感染性炎症刺激。这一高度保守的免疫哨兵通过广泛病理生理背景下的炎症回路发挥作用,介导组织稳态及针对多种病原体的免疫监视。作为最古老的先天免疫系统之一,补体在进化中的普遍存在早于哺乳动物和人类近9亿年。
传统上,补体被认为参与病原体吞噬清除、免疫复合物移除及凋亡细胞碎片清除,如今其功能已扩展至传统先天免疫之外的生物学过程。本文聚焦补体生物学领域的新见解与范式转变,探索补体失调在人类疾病中的关键致病作用及创新治疗机遇。
补体系统概述:复杂蛋白水解级联中的蛋白质互作
补体系统由50余种可溶性或膜结合糖蛋白组成,通过多层蛋白质相互作用形成酶活性复合物,并产生活性片段。这些片段通过结合补体受体及调节因子,启动多样化的细胞反应(图1)。这些互作机制不仅促进微生物模式(MAMP)或损伤相关模式(DAMP)的识别,还介导调理吞噬、炎症调节、免疫调控等功能,并在胞内外组织中形成复杂的信号交互网络。
补体激活通过严格调控的蛋白水解级联反应进行:首先由可溶性模式识别分子启动,随后组装成多蛋白酶复合物(C3和C5转化酶)。这些酶促反应释放的生物活性片段通过与补体受体结合,在表达相应受体的细胞中发挥广泛功能(图1)。
补体系统通过三条途径激活——经典途径、替代途径和凝集素途径,它们具有不同的起始节点但相互关联:
经典途径:由C1q结合抗原-抗体复合物的Fc段触发;
凝集素途径:通过甘露糖结合凝集素(MBL)、胶原凝集素或纤维胶凝蛋白等可溶性模式识别分子识别细菌/真菌细胞壁的糖基化模式或宿主损伤相关配体而激活;
替代途径:由微生物模式分子(MAMP)或C3的液相自发水解(称为"C3基础水解")启动,维持低水平活化状态,形成初始C3转化酶,并在靶表面快速放大效应反应。
补体激活的核心枢纽:C3与C5转化酶
无论激活途径如何,所有补体通路最终汇聚于C3转化酶对C3的切割。C3是循环中含量最丰富的补体蛋白,其激活通过构象重排生成:
调理素C3b:通过暴露的硫酯键共价标记微生物等靶表面;
过敏毒素C3a:在免疫与非免疫细胞中发挥多样免疫调节功能。
高密度沉积的C3b分子促进C5转化酶的组装,进而切割C5生成:
过敏毒素C5a:强效免疫调节分子;
C5b:启动膜攻击复合物(MAC,C5b-C9)的级联组装,形成穿膜孔隙介导靶细胞裂解。
图1 | 补体级联反应拓扑结构、调控机制及关键效应功能概述
补体激活也可能通过非经典(不依赖转化酶)的机制发生。激肽释放酶-激肽系统、凝血与纤溶级联的蛋白酶(如纤溶酶、凝血酶、激肽释放酶及凝血因子Ia、Xa和IXa)可直接切割C3、C5或因子B,产生的片段既能组装功能性C3转化酶,也能参与下游效应反应(图1a)。组织富集的蛋白酶(如肾素)通过切割C3生成C3a和C3b,也可促进非经典补体激活。
中性粒细胞或细菌来源的丝氨酸/半胱氨酸蛋白酶(如弹性蛋白酶、牙龈蛋白酶)也可切割C3和C5产生活性片段。这些转化酶旁路途径既可独立启动补体激活,也可作为经典途径的扩增机制。但其生理相关性具有情境依赖性,需结合具体疾病病理机制分析。
补体的关键机制与功能概述
补体蛋白的高度保守功能是其感知并中和潜在威胁的能力,这些威胁可能以异物性非生物压力(如生物材料)、生物性压力(如病原体)或异常宿主细胞的形式存在。补体调理素C3和C4结合至这些表面,标记这些目标以便吞噬系统清除。调理作用指C3b或C4b共价结合至靶标表面,触发表达β2整合素家族补体受体CR3(亦称为Mac-1,由CD11b和CD18链组成)和CR4(由CD11c和CD18链组成)的吞噬细胞(如单核细胞、巨噬细胞和中性粒细胞)对这些调理化表面的结合与吞噬。
iC3b或C3b包被的外来颗粒和细菌的吞噬作用也可通过另一吞噬性补体受体——免疫球蛋白超家族补体受体(CRIg)完成,该受体主要表达于肝脏驻留的巨噬细胞(库普弗细胞)。补体对细菌细胞的调理作用不仅指导吞噬细胞在血管内清除循环微生物,还通过C3与自噬相关蛋白16样蛋白1(ATG16L1)的直接相互作用启动自噬,促进侵袭性细菌的摄取与清除。
CR3、CR4和CRIg之外,另一类补体受体CR1(亦称CD35)也介导关键的免疫调节功能。CR1被认为是介导免疫复合物清除的原型受体,即通过结合表达CR1的红细胞清除被C3b或C4b标记的免疫复合物。这些携带免疫复合物的红细胞随后被转运至肝脏或脾脏,由巨噬细胞吞噬。CR1还具有补体调节活性:既能加速C3和C5转化酶的解体,也可作为丝氨酸蛋白酶因子I的辅因子促进C3b或C4b的裂解。CR1的功能异常与特定溶血性、自身免疫性或感染性疾病易感性相关。
CR2(亦称CD21)是一种主要在B细胞、滤泡树突状细胞及少量T细胞亚群中表达的受体,长期以来被认为不仅是C3片段(iC3b、C3dg和C3d)的同源信号受体,也是连接先天与适应性免疫应答的信号枢纽,作用于抗原呈递细胞-B细胞界面。20世纪90年代末的研究证实,与多个C3d分子结合的抗原可诱导CR2与B细胞受体(BCR)信号复合体(包括BCR信号伙伴CD19和CD81)的共连接。CR2的参与通过增强细胞内钙离子流和促进B细胞增殖,降低B细胞激活的阈值。CR2作为分子佐剂增强对T细胞依赖性抗原的体液应答的作用已在小鼠模型中一致证实,但在人类系统中仍存在争议。
在滤泡树突状细胞表面,CR2能够捕获并滞留与C3配体结合的抗原,从而可能延长其与生发中心B细胞的相互作用,促进抗体亲和力成熟及免疫记忆形成。此外,CR2信号传导调控对自身抗原的耐受,该受体的功能缺陷已被认为是自身免疫病理发生的易感因素。
补体的另一高度保守功能是其触发免疫效应细胞向感染或炎症损伤部位的趋化性募集能力。C3a和C5a过敏毒素通过分别结合其同源受体C3aR和C5aR1(CD88)(表达于多种髓系与非髓系细胞),提供强效趋化刺激。除趋化作用外,C3aR激活在多种病理生理情境中发挥广泛的免疫调节功能。值得注意的是,传统认为C3a与C5a作为过敏毒素具有相似功能的观点已被挑战:在某些情况下,C3a-C3aR轴可拮抗免疫细胞趋化信号。此外,C3a对免疫细胞(如中性粒细胞)的活性弱于C5a,可能归因于C3a-desArg(C3a经羧肽酶切割C端精氨酸产生的肽段)相比C5a-desArg缺乏活性。C5a还可结合第二种受体C5aR2(亦称C5L2),该受体最初因缺乏与异源三聚体G蛋白的偶联而被认为是诱饵受体。
目前认为,C5aR2是一种通过β-抑制蛋白通路传递信号的免疫调节受体,可精细调控C5a反应,并常抑制C5aR1诱导的促炎信号。它还能通过增强NLRP3炎性体激活和HMGB1释放,并抑制Toll样受体、C型凝集素受体及干扰素基因刺激蛋白(STING)信号,对巨噬细胞产生更广泛的免疫调节作用。
多项研究阐明了MAC除“经典”细胞溶解(成孔)功能外的新功能。暴露于亚溶解性MAC的细胞可启动细胞内钙离子依赖性或非依赖性信号通路,影响细胞增殖、凋亡诱导、细胞运动、炎性体激活及促炎细胞因子信号传导。MAC通过内体区室的内化可诱导巨噬细胞中NLRP3激活及IL-1β和IL-18释放,从而为靶向MAC组装的疗法设计提供了新框架。
补体激活可迅速响应环境信号或微生物入侵,其应答的扩增(主要通过旁路途径的放大环路)可能引发强烈的促炎反应。若不加控制,这种反应会造成继发性组织损伤。针对自身的不当补体反应通常通过液相与膜结合调节蛋白的协同作用得以阻止,这些蛋白作为检查点防止补体活性过度或持续。大多数调节蛋白属于补体激活调节因子(RCA)基因家族,该家族在染色体1q32.2区域形成独立基因簇。RCA家族包含可溶性调节因子(如因子H家族成员——包括全长因子H和六种高度相关蛋白,如因子H样蛋白1与因子H相关蛋白(FHRs))、C4b结合蛋白(C4BP),以及膜结合调节因子(如CD46(亦称MCP)、CR1、CR2和糖基磷脂酰肌醇(GPI)锚定蛋白衰变加速因子(DAF,亦称CD55))(图1a)。
因子H或C4BP等补体调节因子通过结合血管内皮(特别是糖萼的糖胺聚糖)形成保护屏障,防止自身补体激活。遗传或获得性改变若破坏调节因子与糖萼的结合,可能导致旁路途径调控受损及C3片段在内皮壁的不可控沉积,从而加剧炎症和病理。
宿主与病原体间的进化竞争反映在病毒和细菌通过多种方式破坏补体调控网络。许多病原体进化出利用蛋白“诱饵”将因子H或因子I等补体调节因子捕获至自身表面,或编码具有辅助因子或衰变加速活性的病毒同源RCA蛋白。典型例子包括天花病毒补体酶小抑制剂(SPICE)和痘苗病毒补体控制蛋白(VCP)。SPICE由四个SCR结构域组成,与人类CD46高度同源,兼具衰变加速和辅助因子活性。VCP通过结合C3b和C4b加速所有补体途径生成的C3转化酶解离,并支持因子I介导的C3b和C4b失活。疱疹病毒和腺病毒等许多病毒家族也发展出补体逃逸策略。
尽管上世纪80年代的早期研究已记录淋巴细胞与其他细胞类型具有合成补体蛋白的肝外合成能力(暗示这些蛋白的非经典或胞内功能),但直到2010年代,相关研究才重新审视这一概念,拓宽了我们对补体在胞内空间如何运作的认知。越来越多的证据表明,补体片段与受体能够穿梭于胞外空间与胞内环境之间,并与其他免疫感知及模式识别平台建立互作联系,从而在多种细胞类型与病理生理环境中介导广泛的免疫调节功能。
病原体清除依赖于胞外及感染细胞胞质、内体区室的双重作用机制。研究表明,病毒颗粒和细菌的C3b与C4b调理作用可触发胞内通路,介导病原体中和。例如:C3b包被的腺病毒内化可激活线粒体抗病毒信号(MAVS)依赖的通路,通过NF-κB、干扰素调节因子(IRF)和AP-1信号诱导促炎细胞因子分泌,该过程可能同时调控细菌与病毒病原体的清除。经典途径介导的C4b在腺病毒颗粒表面沉积可抑制病毒衣壳解离,从而阻断病毒胞质侵入和内体逃逸(该过程独立于C3感知)。IgG调理作用的协同效应:IgG与胞质Fc受体信号协同可靶向降解胞内病毒。
T细胞生物学与稳态的调控机制
研究表明,CD4+ T细胞中胞内补体可通过调控免疫代谢程序驱动细胞表型表达。C3(H2O)循环途径被认为是胞内C3的来源,其被溶酶体酶(如组织蛋白酶L)切割生成C3a与C3b(图1b)。胞内产生的C3a结合溶酶体膜上的C3aR,触发mTOR通路以促进T细胞稳态存活。T细胞受体激活还可调控胞内C3激活片段向细胞膜转运,在此过程中,C3b诱导的CD46信号与C3a诱导的C3aR信号联合作用,持续激活mTORC1。这些分子事件增强糖酵解与氧化磷酸化,从而促进辅助性T细胞1(TH1)表型的诱导。
人类CD4+ T细胞含有胞内储存的C5(其来源尚存争议)。T细胞受体与CD46的共刺激可触发胞内C5a生成,诱导C5aR1依赖性活性氧(ROS)产生,进而增强NLRP3炎症小体驱动的IL-1β释放,维持TH1细胞分化。CD46的自分泌激活与IL-2受体信号协同导致IL-10生成,驱动TH1应答的稳态收缩。
胞内C3信号不仅影响CD4+ T细胞,也调控CD8+ T细胞的免疫代谢与表型轨迹。C3b生成与自分泌CD46信号通过增强营养流入和脂肪酸合成,与T细胞受体及CD28共刺激协同调节最佳细胞毒性活性与干扰素-γ分泌。CD8+ T细胞中的胞内C3激活部分由组织蛋白酶L介导,但与CD4+ T细胞不同,其CD46信号与经典NLRP3炎症小体形成解耦联,显示调控T细胞效应功能的免疫代谢通路存在差异。
此外,T细胞与单核细胞向外周组织跨内皮迁移时,免疫细胞上的整合素淋巴细胞功能相关抗原1(LFA-1)与内皮细胞上的细胞间黏附分子1(ICAM-1)相互作用可诱导C3表达,提示整合素信号与补体生物学存在功能性互作。与此一致,LFA-1表达缺陷的T细胞与单核细胞(如白细胞黏附缺陷症1型患者来源的细胞)表现出效应功能受损,而胞内C3的补充可改善此缺陷。
除T细胞应答外,胞内补体还可调节由无菌性炎症刺激引发的髓系细胞与基质细胞反应。巨噬细胞暴露于胆固醇晶体会诱导线粒体膜上的C5aR1信号传导,进而增强活性氧的生成和无氧糖酵解,最终导致促炎性IL-1β的分泌。尽管在C5阳性巨噬细胞中观察到C3b与Bb的共定位染色提示可能存在C3和C5转化酶的组装,但在得出明确结论前仍需通过生化和功能实验进一步验证。
炎症组织的“启动”是慢性炎症疾病(如类风湿性关节炎)难治性的原因之一。近期研究发现,滑膜成纤维细胞中胞内C3a–C3aR信号与NLRP3炎症小体之间存在新的机制关联。自分泌C3aR刺激会上调mTOR和缺氧诱导因子-1α(HIF-1α)通路的活性,导致成纤维细胞的代谢重编程(氧化磷酸化和糖酵解增强)以及NLRP3炎症小体介导的IL-1β分泌,从而维持持续的炎症反应并加剧组织炎症。总体而言胞内补体蛋白与多种受体及免疫信号复合体之间的严格调控性相互作用,揭示了补体在T细胞稳态与存活中的新作用,以及驱动T细胞效应功能和基质细胞炎症启动的免疫代谢程序中的新机制。
除C3片段、调节因子和过敏毒素受体外,其他补体成分也在胞内空间发挥经典和非经典功能,包括C1q和因子H在癌细胞增殖、肿瘤微环境免疫抑制及肿瘤进展中的作用(下节详述)。胞内补体活性还与胰岛中的自噬调控和胰岛素分泌相关。值得注意的是,胞质C3在人胰岛β细胞中高表达,并通过与自噬机制组分ATG16L1的相互作用介导抗氧化应激保护。近期研究通过显示缺乏信号肽的选择性翻译C3变体在胞质中的生成和滞留,为胞内C3的产生提供了机制性见解。胞质C3具有功能活性,可在感染的上皮细胞内调理侵袭性金黄色葡萄球菌。类似地,在小鼠和人类胰岛中发现了缺乏C端GPI锚定信号的CD59剪接变体,其表达可调节β细胞的胰岛素分泌,从而揭示了胞内补体生物学与代谢调控之间的新联系。
补体与微生物组的相互作用
数百万年的进化压力使补体效应通路成为宿主免疫应答与其共生健康或失调的微生物群之间平衡调节的核心。此外,多种病原体(真菌、病毒、原虫和细菌)已进化出逃避策略,旨在中和导致微生物破坏的补体活性。
例如,金黄色葡萄球菌(Staphylococcus aureus)——一种可破坏免疫稳态并引发侵袭性疾病的共生革兰氏阳性菌——利用多种靶向补体级联所有阶段的毒力因子。其中,SCIN家族成员和胞外纤维蛋白原结合蛋白(Efb)靶向C3激活的关键步骤。SCIN蛋白同时靶向经典和旁路途径的C3转化酶,并通过稳定这些复合物将其锁定在催化失活状态。Efb-C(Efb的蛋白酶稳定C端片段)通过结合C3、C3b和C3d作为变构抑制剂,诱导C3b构象变化,显著减少因子B结合,从而损害旁路途径C3转化酶的形成。
炎症是重塑微生物群落的主要生态因素,可将健康相关的共生微生物群转化为以致病共生菌过度增殖为特征的疾病诱发型失调群落。在此过程中,补体信号通路的激活及其与MAMP激活的模式识别受体的互作可协同增强炎症,选择性促进致病共生菌的增殖——这些菌群依赖炎症组织分解产物提供的营养(图2)。以生态失调驱动的炎症性疾病(如牙周炎)为例,研究揭示了补体在促进多微生物群失调转化中的关键作用。
在啮齿类和非人灵长类动物模型中(包括结扎诱导型、牙龈卟啉单胞菌驱动型或自然发生型牙周炎),一系列遗传和药理学干预研究证实了补体C3激活及下游C5aR1信号在促进牙周炎症和牙槽骨吸收中的关键作用。在患有严重自然牙周炎的老年非人灵长类动物中,局部使用compstatin类似物Cp40调控C3可显著降低关键促炎细胞因子(IL-1β、IL-6和IL-17)及破骨标志物(如RANKL)。值得注意的是,在人类和实验性小鼠牙周病中,生态失调驱动的TH17细胞扩增及相关中性粒细胞在牙周组织中的积累驱动了免疫病理和炎症性组织破坏。在此过程中,失调牙周菌群通过产生关键TH17细胞诱导因子IL-6和IL-23,需要补体激活来实现致病性TH17细胞的扩增(图2)。特别是,IL-6的产生依赖于牙龈上皮中MAMP激活的Toll样受体与C3a-C3aR信号通路的协同作用。
总之,补体激活位于口腔黏膜生态失调-炎症恶性循环的核心,通过整合Toll样受体信号、细胞因子调控和TH17细胞扩增,加剧慢性炎症性组织损伤和牙槽骨破坏。同时,这种补体驱动的炎症性组织分解维持了微生物生态失调和增殖,进一步放大了菌群诱导的补体激活(图2)。
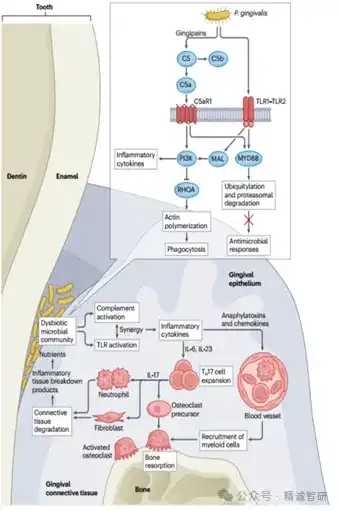
图2 | 补体在菌群失调驱动炎症性疾病中的作用
作为第一道防线,补体系统最初被认为主要与靶细胞调理作用、吞噬作用及病原体清除相关。然而,越来越多的证据表明,补体蛋白通过复杂机制调控的生物过程远超出病原体免疫监视与宿主防御的范畴。本节概述了补体生物学认知范式转变背后的关键机制见解与概念框架。
数十年来,补体激活仅被视为通过补体依赖性细胞毒性(CDC)增强肿瘤特异性抗体裂解作用的辅助机制。该效应机制基于治疗性抗体结合C1复合物的能力,从而触发经典途径激活,通过组装膜攻击复合物(MAC)破坏肿瘤细胞。目前获批的免疫治疗药物(例如用于多种血液系统恶性肿瘤的抗体疗法)正利用此机制。基于C1q与免疫复合物结合的结构研究揭示了经典途径活性的关键分子决定因素,并指导了新型抗体免疫疗法的设计,这些疗法通过利用肿瘤定向的补体依赖性细胞毒性发挥作用。此类策略通过克服肿瘤细胞进化出的补体逃逸机制(如过表达调节因子,包括因子H、DAF、CD46或MAC)展现出治疗潜力。
长期以来认为补体激活仅引发肿瘤细胞毒性反应的教条在2010年代末受到挑战。在宫颈癌模型中的遗传和药理学C3干预研究表明,肿瘤微环境中的C3信号通过髓系来源的抑制性细胞(MDSC)浸润和CD8+ T细胞效应应答衰减维持免疫抑制状态(图3)。C5aR1信号被确认为驱动肿瘤免疫抑制的关键效应通路。后续研究进一步细化了补体在抗肿瘤免疫中的多方面生物学作用。C3a和C5a通过其同源受体C3aR和C5aR1诱导的信号参与癌细胞增殖、新生血管生成和肿瘤转移。因此,在多种癌症模型中,受体靶向可增强针对PD-1或PD-L1的检查点阻断疗法的疗效。促肿瘤发生的中性粒细胞C3aR信号与促凝血通路交织,诱导肿瘤微环境中中性粒细胞胞外陷阱(NETs)的形成,从而促进肠道肿瘤发生。C3信号以及C3a和C5a通过涉及CD4+和CD8+ T细胞调控、与浸润髓系细胞(MDSC、巨噬细胞和中性粒细胞)及基质细胞(如癌症相关成纤维细胞)的互作,参与肿瘤进展的免疫抑制机制。这些相互作用决定肿瘤干性、M2样巨噬细胞极化和免疫治疗耐药(综述见相关文献)(图3)。C5aR1阻断通过逆转T细胞免疫抑制增强化疗在鳞状细胞癌中的疗效,而C3aR阻断在自发性和移植性肉瘤模型中增强抗PD-1治疗的疗效。临床数据显示,肉瘤患者中与小鼠C3缺陷转录特征相关的人类基因同源物高富集评分与更好的预后和总生存率相关,提示C3aR靶向可能成为某些皮肤癌的免疫治疗策略。
图3 | 补体在癌症生物学与免疫治疗中的情境依赖性作用
在中枢神经系统发育与神经退行性疾病中的作用
补体在大脑中的活性传统上与凋亡细胞清除、组织修复及感染性损伤防御相关,但现在被逐渐认识到其作为大脑神经炎症回路的关键组成部分,支撑着发育和病理双重过程(图4)。补体蛋白由中枢神经系统(CNS)中的神经元及胶质细胞(包括星形胶质细胞、小胶质细胞和少突胶质细胞)生成,形成复杂信号网络,调控神经元存活、轴突损伤、脱髓鞘及星形胶质细胞-小胶质细胞激活。新兴研究揭示,神经元与胶质细胞中的自分泌补体功能(如C5a-C5aR1轴)不仅维持稳态神经元信号,也可介导CNS功能障碍。C1q和C3对神经元突触的特异性标记能力被发现指导着表达CR3的小胶质细胞对突触的吞噬清除,这一机制在出生后发育期精细化突触回路,并在成年大脑中调节突触可塑性与神经发生,体现补体的新稳态功能。
图4 | 补体在中枢神经系统发育与神经退行性疾病中的作用
然而,补体的过度表达及补体-小胶质细胞-星形胶质细胞轴的异常再激活已被证明会加剧多种疾病中的神经炎症和神经退行性变。例如,在阿尔茨海默病模型中,C3的激活及其下游CR3信号通路驱动异常胶质细胞反应,介导早期突触丢失和认知功能衰退(图4)。C3aR信号在缺血性卒中后的中枢神经系统恢复中表现出双重作用:急性期具有神经损伤效应,而后期则促进修复功能。在小鼠模型中,卒中后急性期通过鼻内递送C3a可加速功能恢复,这表明针对C3aR的干预需严格遵循时间窗口(如仅在恢复期进行调控)。这些发现提示,补体系统的动态平衡对神经损伤与修复的精细调控至关重要,其异常激活可能通过胶质细胞-突触互作网络加剧神经退行性病理进程。
尽管补体在先天免疫识别、危险感知及组织免疫监视中发挥核心作用,但其异常激活或失调亦可引发广泛的组织损伤。这种不当的补体反应可导致异常血栓炎症激活、免疫紊乱、血管内皮炎症及器官损伤。如前所述,补体反应可在激活表面附近快速放大,产生有害后果。
以下通过示例概述补体介导的病理生理机制,重点选择那些已通过大量研究明确补体参与发病、且补体抑制剂已在临床获批或进入后期人体试验验证治疗概念的疾病领域(图5-6)。
阵发性夜间血红蛋白尿症(PNH)是一种罕见的血液疾病,其特征是造血干细胞群体的克隆性扩增,这些细胞携带PIGA基因(编码磷脂酰肌醇N-乙酰氨基葡萄糖转移酶亚基A——GPI锚生物合成所需的关键酶)的获得性体细胞突变。这种遗传异常导致缺乏GPI锚定补体调节因子DAF和CD59的PIGA缺陷型红细胞进入血液循环。基于其病因学,PNH成为补体介导疾病的典型范例(图5)。PNH红细胞因自体补体攻击和膜攻击复合物(MAC)介导的血管内溶血而易自发破裂。旁路途径失调在PNH病理生理中的主导作用使其成为新型补体疗法的试验场。值得注意的是,靶向C5的治疗药物不仅解决了血管内溶血机制,还揭示了一种对抗C5药物基本无效的隐匿病理机制——C3介导的血管外溶血。
图5 | 补体失调驱动PNH病理机制
接受抗C5治疗的患者中,由于缺乏C3调节因子DAF,其红细胞表面持续存在C3b沉积。这些被C3b调理的红细胞被转运至肝脏和脾脏,由表达CR3的巨噬细胞吞噬,导致残余性贫血。使用compstatin家族C3抑制剂的治疗概念验证研究表明,调控C3可同时减轻血管内和血管外溶血,为PNH治疗带来更广泛的临床获益。
眼部疾病与年龄相关性黄斑变性(AMD)
年龄相关性黄斑变性(AMD)是一种慢性炎症性视网膜疾病,是工业化国家老年人不可逆视力丧失的主要原因。其早期或中期形式以视网膜上皮下空间出现致密的富含蛋白质和脂质的沉积物(称为玻璃膜疣)为特征。
全基因组关联研究揭示了补体基因(如C3、CFB、CFI和C9)的常见及罕见多态性与AMD易感性之间的关联。因子H的常见多态性(Y402H)会增加AMD发病风险的发现,推动了对疾病病理生理机制的深入理解及靶向治疗策略的开发。
图6 | 补体失调在眼部炎症性疾病中的致病作用
补体失调(主要由液相或组织定向的旁路途径过度激活及多种触发途径共同参与)与多种肾脏疾病相关,包括C3肾小球病、非典型溶血性尿毒综合征(aHUS)、IgA肾病、免疫复合物介导的肾小球肾炎、抗中性粒细胞胞浆抗体(ANCA)相关性血管炎和狼疮性肾炎。值得注意的是,虽然治疗性补体抑制已显著改变aHUS(C5抑制)的治疗模式,并在ANCA相关性血管炎(C5aR1阻断)中取得临床获益,但在C3肾小球病或狼疮性肾炎等其他肾脏疾病中,补体阻断剂迄今仅获得参差不齐或平庸的疗效,这可能反映了这些疾病的复杂病理生理、临床表型的异质性以及对基于生物标志物的患者分层的需求。
在器官移植领域,我们对补体在多种病理环节(包括供体器官保存、缺血-再灌注损伤、急性抗体介导的排斥反应和移植肾功能延迟恢复)中作用的理解也取得重要进展。近期研究还提供了关于补体激活在重症监护治疗条件下的致病作用的新见解,如伴多器官衰竭的急性多发伤和横纹肌溶解诱导的急性肾损伤。
此外,在慢性炎症和自身免疫性疾病(如系统性红斑狼疮、抗磷脂抗体综合征和类风湿关节炎)中,补体长期被认为是致病或加重病情的因素,相关研究也获得新认识。虽然类风湿关节炎的临床前模型已显示补体调节的潜力,但迄今尚未转化为临床应用。更深入地了解驱动滑膜炎症和疾病发作的早期免疫事件和炎症过程,将有助于阐明局部与全身补体因子在类风湿关节炎病理生理中的相对贡献、它们在炎症滑膜中的时空分布,以及它们与患者疾病活动性和治疗反应的相关性。这些新的机制和转化研究刚刚开始揭示治疗性补体调节的新机遇领域。
补体级联反应具有多个治疗干预点,具体取决于各靶点在疾病病理生理中的独特作用。在经典或凝集素途径起始阶段的干预具有双重优势:既可阻断早期成分(如C1q、C2和MASP2)的促病活性,又能保留级联反应的核心功能及其下游多种效应机制。针对C5的末端途径抑制可消除促炎性C5a信号和MAC介导的细胞溶解的有害效应,而特异性阻断C5a-C5aR1轴可在保留C5aR2免疫调节功能及补体调理化表面(如微生物)MAC组装能力的同时,消除C5aR1信号传导。
相较于C5抑制,C3调控具有更广泛的作用谱:C5抑制仅靶向末端途径以阻断C5a生成和MAC形成,而C3调控不仅能阻止下游效应分子生成,还可影响免疫调节性和效应性B细胞及T细胞功能的C3信号传导。这一理念在非人灵长类肾脏移植排斥模型中得到验证:使用Cp40类似物抑制C3可通过预防抗体介导的排斥反应及调节B细胞和T细胞活性,发挥多效性治疗作用。在自身免疫性肾小球疾病膜性肾病中,靶向C3的治疗减轻了肾小球损伤和疾病严重程度,验证了C3调控在多重补体参与的疾病中具有更广泛覆盖性的理念。
基于C3抑制剂在PNH中的成功应用及旁路途径失调在疾病病理生理中的核心地位,新一代靶向丝氨酸蛋白酶因子B或因子D的旁路途径特异性抑制剂在血液学适应症的II期临床试验中显示出临床疗效。与静脉或皮下给药的生物制剂相比,这些口服小分子药物为慢性疾病患者提供了更好的依从性前景,但需谨慎调整剂量(因极微量残余酶活性即可驱动旁路途径激活)。
治疗策略的持续优化(以有效应对新兴病理生理机制)在近期C3抑制剂获批PNH适应症中得到充分体现:抗C5治疗后仍依赖输血的PNH患者残余贫血现象的发现,推动了C3介导血管外溶血机制的阐明;而C5遗传变异导致的难治性PNH表型则催生了新型治疗方案的探索。针对这些新机制的治疗需求推动了C3靶向药物及旁路途径治疗药物的开发。类似地,经典途径在冷凝集素病免疫复合物驱动临床表现中的致病作用,为经典途径特异性抑制剂(如sutimlimab)的开发提供了理论依据。
依库珠单抗在乙酰胆碱受体抗体阳性重症肌无力及水通道蛋白4抗体阳性视神经脊髓炎谱系疾病中的获批,推动了补体调控在神经系统疾病领域的拓展应用。鉴于补体失调与神经炎症病理关联的新证据,开发具有血脑屏障通透性且能高效靶向脑组织的补体抑制剂的设计正加速进行。然而,解析全身与局部补体库对复杂中枢神经系统(CNS)病理的相对贡献,并确定治疗干预的最佳时机,仍是该领域的关键挑战。通过诱导性条件性C3表达的遗传学方法,已初步揭示了C3信号在阿尔茨海默病中的时序调控及治疗潜力。未来研究有望为CNS靶向补体治疗药物的临床转化提供更坚实的理论基础。
不可否认,补体研究已开启了一个全新的发现时代,揭示了补体病理生理学在多种生物系统中的深远影响。通过高通量多组学技术(包括单细胞RNA测序和空间转录组学)开展的机制与转化研究,提供了对健康和疾病中补体调控过程的空前精细解析。即使是补体在抗菌免疫和吞噬清除中的经典功能,也因从更广泛的系统视角纳入细胞内在与全身补体反应的新机制见解而得到丰富。当前面临的挑战是将这些基础发现转化为人类干预性研究及针对患者的创新治疗策略。
补体治疗药物的复兴在极短时间内彻底改变了临床格局,但也带来需应对的新挑战。随着多种补体药物的获批及更多候选药物的开发,个体化补体治疗正逐步成为现实,但需依赖基于可靠疾病特异性生物标志物的严格诊断算法进行指导。由一系列罕见或常见多态性(统称为“补体型”)驱动的基底补体活性微小变化,决定了炎症性疾病易感性,并可能影响患者分层和治疗反应。目前普遍认为,年龄、性别和代谢状态是导致补体活性个体差异的因素,进而影响不同疾病易感性。药物给药途径和治疗时长(短期vs.长期)应根据特定疾病(包括复杂CNS疾病)进行定制。
此外,系统性补体调控与局部调控的效应差异仍是该领域的重要议题。例如,系统性C3抑制仍可能维持黏膜屏障中的局部保护性C3活性(如近期肺炎诱导肺损伤模型所示)。鉴于细胞内补体生物学的新认知,开发具有细胞穿透性的抑制剂作为机制解析工具的研究正在加速。临床研究应致力于提高药代动力学-药效学数据报告的透明度,以实现不同靶向策略疗效的可靠基准评估。
总之,鉴于当前获批补体疗法因孤儿药市场独占性等因素价格高昂,开发低成本、可及性更广的治疗方案(尤其是针对低收入国家患者)应成为研究人员、临床医生和政策制定者的共同优先事项。
Dimitrios C Mastellos, George Hajishengallis, John D Lambris, Nature Reviews Immunology, 2024, 24(2):118-141, A guide to complement biology, pathology and therapeutic opportunity.
-
2026-09-15
-
2026-09-15
-
2026-09-15
-
2026-09-15
-
2026-09-13
-
2026-09-13
-
2026-09-13
-
2026-09-13
- ▪ AI应用篇:医药场景:AI制药
- ▪ RNA药物天亮了?AOC来了!
- ▪ 从疫苗到体内CAR-T,mRNA药物走到哪一步了?
- ▪ 认识环状RNA药物
- ▪ Vaxfectin,疫苗佐剂的”第二代阳离子先锋” 关于Vaxfectin的理化性质解析
- ▪ DSPE-PEG5000-Maleimide,长链PEG的”深度偶联平台” 关于DSPE-PEG5000-Maleimide的理化性质解析
- ▪ Cholesterol (Water Soluble),水相操作的”胆固醇替身” 关于Cholesterol (Water Soluble) 的理化性质解析
- ▪ DSPE-PEG2000-FITC,纳米颗粒示踪的”荧光灯塔” 关于DSPE-PEG2000-FITC的理化性质解析
- ▪ DOGS (PS),外膜翻转的”分子信号旗” 关于DOGS (PS) 的理化性质解析
- ▪ DLinDMA,siRNA基因沉默的”经典基石” 关于DLinDMA的理化性质解析
- ▪ DSPE-PEG2000-Mannose,巨噬细胞靶向的”导航仪” 关于DSPE-PEG2000-Man的理化性质解析
- ▪ DSPE-PEG2000-NHS,氨基偶联的”万能连接器” 关于DSPE-PEG2000-NHS的理化性质解析
- ▪ DMPE-PEG2000 ammonium,纳米结构脂质载体的”稳定基石” 关于DMPE-PEG2000 ammonium的理化性质解析
- ▪ DSPE-PEG2000-Biotin,生物素-亲和素放大系统的”分子钩子” 关于DSPE-PEG2000-Biotin的理化性质解析
- ▪ DSPE-PEG2000-Maleimide,“点击化学”偶联的分子桥梁 关于DSPE-PEG2000-Maleimide的理化性质解析