
Nature综述:泛素化与自噬在宿主-病原体相互作用中的角色:从免疫监视到靶向治疗

泛素化——将泛素共价连接到蛋白质及其他细胞底物上的过程——是一种动态的翻译后修饰,使细胞能够快速响应内部和外部威胁。除了其经典的蛋白酶体降解的功能外,泛素化还协调信号复合物的组装,调控先天性和适应性免疫反应,调节炎症通路,并通过选择性自噬引导细胞内病原体经溶酶体降解而被清除。为了在宿主内存活和复制,病毒、细菌和寄生虫已进化出多种机制来逃避、操控或利用宿主的泛素和自噬机制。一些病原体颠覆这些系统以抑制免疫监视,而另一些则利用它们来促进复制或传播。在本综述中,我们探讨泛素和自噬如何塑造宿主-病原体相互作用,揭示常见的和病原体特异性的免疫逃逸策略,并讨论旨在利用这些相互关联的通路来增强抗菌免疫的新兴治疗方法。
泛素是一种由76个氨基酸(约8.6 kDa)组成的高度保守的蛋白质,在所有真核细胞中均有表达。作为被称为泛素化的翻译后修饰的核心介导物,泛素在高度调控的酶促级联反应中共价结合到底物蛋白上,该级联涉及E1激活酶、E2结合酶和E3连接酶。尽管泛素化主要靶向蛋白质上的赖氨酸残基,它也可以修饰非蛋白质底物,包括脂质、糖类和ADP-核糖。这种修饰的多样性因泛素本身能够通过其七个赖氨酸残基中的任何一个或N-末端甲硫氨酸形成多聚泛素链而进一步增强,从而产生一系列拓扑结构不同的信号。这些信号可被去泛素化酶(DUBs)动态逆转,去泛素化酶是一个庞大的酶家族,可从底物上切割泛素,以调控泛素依赖性过程的强度、时序和特异性。
传统上,泛素化被认为是为蛋白质打上蛋白酶体降解标签的作用。然而,现在已清楚泛素在细胞稳态中具有更广泛的作用,尤其是在引导底物(包括受损细胞器、聚集蛋白和细胞内病原体)走向自噬降解方面。在选择性自噬中,泛素化的货物被自噬受体识别,这些受体将泛素信号桥接到自噬机制,促进其被包裹进双层膜的自噬体中,随后进行溶酶体降解。
在本综述中,我们重点介绍关于泛素链的拓扑结构和组成如何协调信号平台的组装并决定细胞底物命运的最新见解。我们特别关注泛素化与选择性自噬在宿主防御背景下的交叉对话,探讨这些通路如何协同消除致病蛋白和微生物。此外,我们探索多种病原体如何进化出颠覆或逃避泛素介导和自噬介导的免疫机制。最后,我们讨论旨在调节这些通路以增强免疫反应和对抗感染的新兴治疗方法。
泛素化与自噬在抗菌免疫中的作用
泛素化是免疫信号传导中的核心调控机制,特定的泛素链类型发挥不同的功能效应。其中,赖氨酸63(K63)连接的链和甲硫氨酸1(M1)连接的链在塑造免疫反应方面尤为显著。与经典的赖氨酸48(K48)连接的链(形成紧凑结构,靶向蛋白质进行蛋白酶体降解)不同,K63连接和M1连接的链形成更柔韧的线性聚合物,作为支架促进蛋白质-蛋白质相互作用并扩增信号转导级联。
在接下来的章节中,我们将阐述免疫细胞如何利用泛素链的结构和信号多样性来调控宿主防御。这包括M1连接链既激活又约束炎症反应的矛盾能力。我们还探讨泛素如何协调致病蛋白的清除,并组织选择性自噬消除整个细菌(如沙门氏菌)。此外,新兴研究表明,泛素和自噬的作用超越细胞内防御,在感染期间参与细胞间通讯。
泛素链作为免疫信号传导的支架
K63连接的泛素链。 K63连接的泛素链在免疫中通过作为多种关键通路(包括TNFR、TLRs和IL-1R下游通路)信号转导的支架而发挥关键作用。其中研究最充分的E3连接酶是凋亡抑制蛋白(IAP)和肿瘤坏死因子(TNF)受体相关因子(TRAF)家族的成员。一个突出的例子是TRAF6,它在T细胞激活下游催化MALT1的K63连接泛素化。这种修饰对于NF-κB必需调节因子(NEMO)的招募至关重要,NEMO的UBAN结构域通过非共价相互作用识别更开放的线性K63连接多聚泛素链。这导致IκB激酶(IKK)复合物的激活和随后的NF-κB信号传导,从而使细胞为促炎和促生存反应做好准备(图1)。TRAF6还用K63连接链修饰FOXP3,促进其核转位和转录活性,这对于调节性T细胞的功能至关重要。
三基序蛋白(TRIM)家族——其中约一半与免疫调节有关——是K63特异性连接酶的另一个主要来源。例如,TRIM25在结合单链或双链病毒RNA后介导RIG-I的K63连接多聚泛素化,而TRIM56在响应胞质双链DNA时催化STING的K63连接泛素化。这些修饰对于有效的抗病毒信号传导至关重要,包括增强MAVS寡聚化和促进STING与TBK1激酶的相互作用²⁷。
图1 泛素链在免疫信号传导中的作用
M1连接泛素链的平衡作用。 M1连接的泛素链在免疫调节中表现出双重性质,兼具促炎和抗炎功能。这些链由LUBAC复合物独特组装,该复合物包含SHARPIN、HOIL1和HOIP蛋白。
LUBAC介导多种免疫受体下游的M1连接泛素化,包括RIPK1、NEMO和MYD88——TLR信号传导中的一个关键适配蛋白。这些修饰可能涉及同型M1连接链或异型K63/M1连接。M1连接链通过其UBAN结构域被NEMO识别,诱导构象变化以激活IKK复合物和IAP家族蛋白,从而促进NF-κB依赖性转录反应(图1)。
尽管具有这些促炎功能,LUBAC缺陷患者表现出矛盾的表型,包括白细胞中显著的炎症以及其他组织中的免疫缺陷。这种矛盾反映了M1连接泛素链的微妙作用:它们并非严格启动免疫信号传导所必需,但对于稳定受体结合后形成的信号复合物至关重要。机制上,在缺乏LUBAC且TNF受体激活后,TNF受体I复合物过早解离为复合物II,这损害了NF-κB依赖性基因转录和免疫反应,并启动凋亡和细胞死亡信号。
未锚定的泛素链。 通常,我们认为泛素链是连接到特定靶蛋白上的翻译后修饰。然而,2009年,未锚定的K63连接泛素链被证明可诱导NF-κB信号传导;2010年,它们被发现可激活针对RNA病毒的抗病毒免疫反应。在第一种情况下,IL-1β诱导未锚定K63连接泛素链的合成,部分由E2酶UBE2N-UEVIA介导。这些链不附着于任何底物,游离存在于细胞质中,并作为可溶性支架招募TGF-β信号蛋白TAB2和TAK1,导致IKK复合物磷酸化(图1)。M1连接的未锚定泛素链也增加IKK复合物活性,因为它们与NEMO(通过其UBAN结构域)的结合增加其对IKK的亲和力。这些未锚定链的活性由DUB A20调控,A20结合未锚定链和NEMO,从而阻断IKK磷酸化。
此外,未锚定的K63连接泛素链将RNA病毒的分子感知(通过RIG-I和MDA5)与位于线粒体表面的MAVS连接起来,形成作为TBK1和IRF3磷酸化及抗病毒反应信号平台的纤维。这些未锚定链负责传感器的寡聚化,并促进它们与MAVS寡聚体的相互作用。病毒RNA传感系统在多个层面受到控制:DUB USP10负责降解与MAVS相关的未锚定泛素链;生理浓度的ATP可溶解与泛素结合但不与RNA结合的MDA5四聚体;RIG-I仅在结合病毒RNA后才能结合K63连接链,这暴露了与泛素结合所需的Caspase招募结构域(CARDs)。有趣的是,RIG-I可被仅三到四个连接的泛素激活,而MDA5激活需要至少八个连接的泛素。
最后,K48连接的未锚定泛素已被涉及于I型干扰素信号传导和抗病毒基因的表达中。具体而言,JAK1与TRIM6相互作用,TRIM6合成未锚定的K48连接链,作为IKK介导的STAT1磷酸化的支架,最终促进干扰素反应基因的上调。
泛素和自噬在自我与非我识别中的作用
在感染期间,泛素化作为病原体衍生蛋白(通过泛素-蛋白酶体系统(UPS))和整个病原体(通过自噬)降解的信号。
在病毒感染的情况下,UPS介导西尼罗病毒衣壳蛋白和丙型肝炎病毒(HCV)核心蛋白的降解。此外,SCF^FBW7 E3连接酶复合物通过其三基序degron识别细菌表面蛋白,用K48连接泛素链标记它们以诱导其蛋白酶体降解并限制细菌增殖。
几种E3连接酶在病原体检测和清除中具有特别重要的作用。例如,TRIM21结合细胞内抗体的Fc区并泛素化抗体-病原体复合物,靶向两者进行降解(例如,抗体结合的病毒)。同时,TRIM21产生未锚定的K63连接泛素链,激活抗病毒信号级联。
细胞还可以通过一种称为异源自噬(xenophagy)的特殊形式自噬来消除整个细胞内病原体。
异源自噬的一个教科书式例子是胞质沙门氏菌的降解。胞质细菌首先被多种E3连接酶泛素化,包括RNF213、LUBAC、LRSAMI和PARKIN。RNF213直接泛素化沙门氏菌上的脂多糖,招募LUBAC,后者合成M1连接的泛素链,作为招募IKK复合物的支架,导致NF-κB激活。LRSAMI在体外被证明可催化沙门氏菌上较不常见的K6连接或K27连接泛素化,而PARKIN介导细菌的K63连接泛素化。这些泛素修饰被选择性异源自噬受体识别,如p62、optineurin和NDP52。这些受体作为泛素化货物和自噬机制之间的桥梁,因为它们同时包含泛素结合结构域和LC3相互作用区域。重要的是,NDP52还将TBK1招募到泛素化的沙门氏菌上,TBK1随后磷酸化optineurin,在前馈环路中进一步增强自噬清除。
从细胞自主到旁分泌信号传导
除了在细胞自主免疫中已确立的作用外,泛素和自噬还作为组织和全身免疫反应的有效调节剂发挥作用。这些系统相交的一个关键领域是免疫原性细胞死亡的调控,即主动参与免疫系统的细胞死亡形式。这些包括细胞焦亡和坏死性凋亡,两者都触发强烈的促炎信号传导。
细胞焦亡通常在细胞整合来自TLR激活和损伤或微生物相关分子模式(分别为DAMPs或MAMPs)识别的信号时被诱导。这些刺激汇聚在一起,促进炎症小体的组装和激活(驱动促炎细胞因子IL-1β和IL-18的释放)以及gasdermins的激活,gasdermins是介导细胞裂解和细胞因子释放的成孔蛋白。炎症小体组分的丰度受K48连接泛素化及其随后通过蛋白酶体或自噬降解的严格调控。类似地,gasdermin D的水平受泛素化和自噬降解控制。相比之下,K63连接泛素化可通过稳定关键炎症小体组分来增强炎症小体活性,例如通过Pellino2稳定NLRP3、通过TRAF3稳定ASC 和通过尚未鉴定的E3连接酶稳定pro-IL-1β。此外,E3连接酶SYVN1对gasdermin D的K27连接泛素化对其成孔活性至关重要。
坏死性凋亡在死亡受体被触发但凋亡所需的caspase-8活性被抑制时发生。这种细胞死亡形式通过RIPK1在残基115处和RIPK3的K63连接泛素化而增强,这促进了它们的异二聚化。相反,某些泛素修饰抑制坏死性凋亡:RIPK1 的M1连接泛素化以及RIPK1在残基377处的K63连接泛素化阻止坏死性凋亡,而是促进NF-κB信号传导。在RIPK1-RIPK3二聚化后,两种激酶磷酸化MLKL,这是坏死性凋亡的关键效应物。目前,似乎K63连接多聚泛素化驱动其定位到膜(质膜与内体),而质膜上的单泛素化导致其降解。这表明坏死性凋亡(或至少膜破裂)可以在MLKL插入并在膜上寡聚化后被阻断。
自噬还通过介导无前导序列细胞因子(如细胞焦亡期间产生的IL-1β和IL-18)的分泌来促进旁分泌免疫信号传导。这种非常规蛋白分泌形式也扩展到非免疫货物。有趣的是,炎症小体组分在微管组织中心和自噬体附近组装,促进分泌和降解通路之间的交叉对话。尽管控制选择性细胞因子装载到自噬体中的机制仍不完全清楚,但IL-1β已被证明通过与热休克蛋白90(HSP90)或与galectin-8、TRIM16和SEC22B相互作用而与自噬前膜结合。这些自噬体的命运——即它们是定向于分泌还是溶酶体降解——由不同的RAB8同种型决定:RAB8A阳性的自噬体运输到质膜,而RAB8B阳性的自噬体通过经典自噬被降解。RAB8A阳性的分泌性自噬通过SEC22B与SNARE蛋白(包括syntaxin 3、syntaxin 4、SNAP23和SNAP29)的相互作用介导。
病原体对泛素化和自噬效应器的重新利用
为了在宿主细胞内生存和繁衍,病原体已进化出复杂的策略来对抗先天免疫防御,包括对泛素信号传导和自噬的靶向破坏。这些反制措施大致分为两类:防御性或进攻性。防御性策略抑制免疫激活或逃避病原体降解,而进攻性策略劫持宿主的泛素和自噬机制,重编程细胞过程以利于病原体生存和复制。本节重点介绍多种病原体如何靶向宿主细胞内在感染反应的中心枢纽。
病原体使宿主泛素信号失能的一种高效方式是完全阻止泛素的结合,通常通过直接修饰泛素或介导其附着的酶。一个显著例子是CHBP(类鼻疽伯克霍尔德菌中的Cif同源物),它在残基40处脱酰胺泛素,将谷氨酰胺转化为谷氨酸,使泛素失去功能。嗜肺军团菌效应物MavC采用不同策略,将泛素共价连接到E2 UBE2N上,从而损害RIPK1和RIPK2的K63连接泛素化并抑制NF-κB激活。其他效应物直接靶向E2酶,例如,福氏志贺菌OspI脱酰胺UBE2N,减少TRAF6泛素化并减弱下游炎症信号传导。
当病原体无法阻止泛素结合时,它们可能通过编码自身的DUBs来逆转它。第一个被鉴定的病原体来源DUB是腺病毒蛋白酶,此后,许多病毒和细菌被证明编码模拟宿主蛋白酶的DUBs。一个突出的靶标是RIG-I——一种胞质病毒RNA传感器——它被来自不同家族的趋同进化的病毒DUBs拮抗。一些病毒蛋白酶具有双重或广泛特异性,切割泛素、ISG15 或NEDD8,在中东呼吸综合征冠状病毒(MERS-CoV)的情况下,木瓜蛋白酶样蛋白酶(PLpro)似乎能够切割所有类型的泛素链连接,而SARS-CoV-2 PLpro对K48连接的多聚泛素链具有更高的亲和力。
几种细菌也编码DUBs,在感染期间分泌到宿主细胞质中。第一个被鉴定的细菌DUBs是来自沙眼衣原体的ChlaDub1和ChlaDub2,于2006年发现。大多数已知的细菌DUBs属于CE家族半胱氨酸蛋白酶,在真核生物中该家族负责切割SUMO和NEDD8。这些细菌酶具有木瓜蛋白酶样催化折叠,类似于去除SUMO和NEDD8修饰的真核蛋白酶。细菌DUBs中的附加结构域有助于底物特异性和在宿主细胞内的亚细胞定位。除CE家族外,两个细菌DUBs显示出与OTU家族DUBs的序列相似性,而另一对已被归类于CA家族。后一种分类基于保守催化三联体——半胱氨酸、组氨酸和天冬氨酸/天冬酰胺——的存在,而非与其他已知蛋白酶的结构同源性。
尽管细菌DUBs的全部靶标范围仍未完全确定,它们已知的功能与更广泛的病原体策略一致,即颠覆宿主泛素信号传导。与泛素脱酰胺类似,细菌DUBs常干扰关键的免疫调节因子。例如,类鼻疽伯克霍尔德菌毒力因子TssM 和沙门氏菌SseL 都去泛素化NF-κB抑制剂IκBα,从而限制促炎性NF-κB信号传导。
鉴于异源自噬在限制细胞内病原体中的关键作用,许多微生物已进化出在多个阶段阻断自噬的机制,从自噬膜的初始形成到它们与溶酶体的融合(图2)。
阻止自噬启动。 限制自噬最保守的策略之一是欺骗感染细胞不感知营养和能量耗竭——这是自噬激活的关键触发因素。沙门氏菌使用多种效应物实现这一点:SsrB和SsaV降解Sirtuin 1和AMPK——它们感知ATP水平下降并抑制mTOR(一个主要自噬抑制因子)。同时,沙门氏菌的SopB激活AKT以维持mTOR激活。
干扰成核和延伸。 单纯疱疹病毒1(HSV-1)蛋白ICP34.5 和人类巨细胞病毒(HCMV)蛋白TRS1 和IRS1结合beclin 1以阻断早期自噬体形成。延伸阶段被福氏志贺菌VirA和沙门氏菌SseF及SseG 靶向,它们抑制RAB1——吞噬泡扩张的关键调节因子。
阻断货物识别和溶酶体融合。 一些病原体降解对其识别至关重要的自噬受体。金黄色葡萄球菌SpeB蛋白酶切割NDP52和p62,而嗜肺军团菌RavZ通过不可逆地切割LC3-PE结合物来阻止LC3膜结合。疟原虫不阻断液泡的LC3修饰。相反,寄生虫效应物UIS3结合人类LC3,物理阻断其与天然底物的相互作用,并阻止液泡与溶酶体的融合。登革病毒和寨卡病毒在内质网中复制,并具有切割内质网自噬受体FAM134B的蛋白酶,这对于内质网的选择性降解很重要。
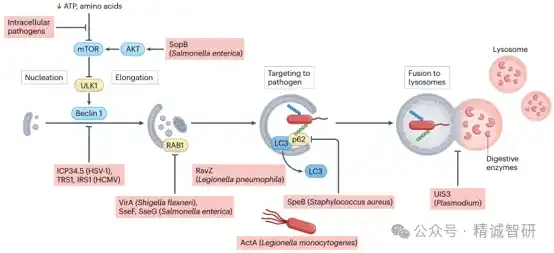
图2 | 细胞内病原体逃避自噬的多种途径
“来抓我呀”:隐秘策略。 最后,我们重点介绍两个通过结构模拟和膜重塑逃避自噬识别的显著病原体例子。单核细胞增生李斯特菌使用其效应物ActA招募Arp2/3复合物和Ena/VASP蛋白。这掩盖了细菌免受宿主E3连接酶的识别,阻止泛素化和自噬降解靶向。伯氏疟原虫物理上将LAMP1和LC3(也称为MAP1LC3B)从其液泡移向外周位点,在物理上使自己远离溶酶体的作用。
将焦点转向宿主细胞:病原体E3连接酶
由于细菌和病毒不编码泛素,最初预期它们不拥有E3连接酶。然而,这一假设对两类病原体都已被证明是错误的。病原体已进化出模拟真核酶或具有全新结构的E3连接酶。第一个被鉴定的细菌E3连接酶是来自丁香假单胞菌的AvrPtoB,它泛素化Fen 和CERK1,导致CERK1降解并最终阻断程序性细胞死亡。在这一初步发现之后,发现了更多细菌E3连接酶。来自大肠杆菌和啮齿类柠檬酸杆菌的NleG效应物家族——或来自军团菌的LubX、GobX和RavN——都与E3 RING连接酶(U-box结构域)共享一些结构同源性。同时,沙门氏菌效应物SopA和大肠杆菌效应物NleL与E6-AP羧基末端(HECT)E3连接酶共享结构和机制相似性。结构全新性的一个例子是来自野油菜黄单胞菌的E3连接酶XopL,它具有典型的RING连接酶的无半胱氨酸连接酶活性,但缺乏泛素结合的U-box。真核E3连接酶与这些细菌E3连接酶之间的结构相似性使它们能够与真核E2连接酶合作,有效地劫持泛素化机制为己所用。
NELs。 另一类病原体来源的E3连接酶是新型E3连接酶(NELs),其特点是具有与已知真核E3连接酶不同的独特结构折叠。研究最充分的NELs是志贺菌的IpaH效应物,由两个主要结构域组成:富含亮氨酸重复结构域,负责底物识别(在不同IpaH蛋白间存在差异);以及NEL结构域,负责泛素连接(在不同IpaH蛋白间保守)。IpaH连接酶靶向多种免疫调节因子,包括MAP激酶激酶STE1、NLRP1B、NEMO、HOIP和HOIL1、glomulin、gasdermin B 和gasdermin D,最终抑制炎症和细胞焦亡。同一项鉴定IpaH效应物E3连接酶功能的研究还表征了沙门氏菌的SspH1为一种能够泛素化PKN1的NEL,这抑制NF-κB信号传导并阻碍促炎基因表达。另外三种沙门氏菌NELs已被鉴定:SlrP(能够泛素化硫氧还蛋白,从而破坏氧化还原稳态)、SspH2和SspH3。沙门氏菌和志贺菌IpaH效应物共享一种自调控特性。在非活性状态,NEL结构域中的催化半胱氨酸被底物识别结构域隔离;在与底物结合后,酶转变为活性状态,暴露催化位点进行泛素化。
与NELs类似,军团菌编码E3连接酶SidC、SdcA和SdcB,它们缺乏与真核连接酶的序列或结构相似性。相反,它们共享一个独特结构域——SidC N-末端泛素连接酶。这些连接酶对于Rab1和Rab10的单泛素化很重要,它们是细胞内膜运输的关键调节因子。尽管结构不同,NELs和SidC N-末端泛素连接酶都使用真核E2蛋白作为泛素供体。
病毒也利用E3连接酶抑制宿主免疫。例如,来自鼠γ疱疹病毒68(MHV-68)的mK3蛋白泛素化内质网中的MHC I类分子,导致其降解。类似地,来自卡波西肉瘤相关疱疹病毒(KSHV)的MIR1和MIR2蛋白触发MHC I类分子内化和随后的细胞表面下调。这两种策略都减少免疫激活,并帮助受感染细胞逃避适应性免疫系统的识别。病毒使用的另一种策略是将宿主泛素连接酶重定向到新的底物。一个例子是疱疹病毒的蛋白LANA,它使用宿主ECSS泛素复合物泛素化p53和von Hippel-Lindau(VHL),导致其降解。病毒E3连接酶和UPS适配器的出现可能是病毒与其宿主共同进化的结果,真核基因整合到它们的基因组中。一个显著的非经典病毒ANK蛋白例子,它们通过C-末端BC box结构域与cullin 2相互作用。这些蛋白存在于许多痘病毒中,可能起源于来自真核祖先的多次水平基因转移事件。
磷酸核糖泛素化:一种非经典策略。 嗜肺军团菌通过引入一种高度分化且非经典的泛素化形式——称为磷酸核糖泛素化——来颠覆宿主泛素化机制。这一独特过程涉及泛素在精氨酸42处的ADP-核糖基化,随后将ADP-核糖基化的泛素转移到靶蛋白的丝氨酸或酪氨酸残基上。结果是在靶残基的羟基和泛素上修饰的精氨酸之间形成稳定的磷酸二酯键。三个关键特征凸显了磷酸核糖泛素化的生物学效力。第一,单个军团菌效应蛋白——SidE、SdeA、SdeB或SdeC——可以执行三种不同真核酶的功能:E1激活酶、E2结合酶和E3连接酶。第二,产生的磷酸核糖泛素不能被宿主E2或E3连接酶使用,从而破坏经典泛素信号传导并有效中和宿主的泛素库。第三,切割异肽键的宿主DUBs无法逆转磷酸核糖泛素化,因为它们不能切割磷酸二酯键。有趣的是,军团菌本身可以使用两种效应蛋白DupA和DupB去除磷酸核糖泛素化,而LnaB和MavL可以将ADP-泛素转化回泛素。磷酸核糖泛素化通过修饰Rab GTPases、碎片化内质网和高尔基体、损害氧化应激反应以及阻止含军团菌液泡(LCV)的自噬靶向来显著促进细菌存活。具体而言,它阻断p62招募,甚至通过将磷酸核糖-泛素连接在精氨酸42处引入宿主来源的泛素链来修饰它们,从而保护LCV免受自噬降解。
自噬对病原体来说是一把双刃剑:它为生存提供必需的细胞构建块和/或细胞生态位,但需要被精细调控以防止病原体降解。例如,几种RNA病毒的复制依赖于自噬。它们诱导自噬体形成而不与溶酶体融合,促进病毒包装和出芽。另一个例子是HCV,在感染早期激活Rubicon,使病毒通过抑制自噬体成熟和与溶酶体融合而在自噬体中复制。
一些细胞内细菌,例如假结核耶尔森菌和金黄色葡萄球菌,也利用自噬,占据自噬体样液泡,提供复制生态位而不被降解。自噬颠覆的一个非常有趣的例子见于伯氏考克斯体,它优先在饥饿条件下感染细胞。这种细菌在装饰有自噬标志物的液泡中生长,自噬蛋白的过表达进一步刺激感染。液泡不与溶酶体融合,并通过刺激beclin 1与抗凋亡蛋白BCL-2之间的相互作用而对抗凋亡效应很重要。同时,伯氏考克斯体阻止自噬受体p62的降解,这反过来稳定NRF2的水平,增加其细胞保护靶基因的表达。类似地,肠道沙门氏菌在其从侵袭性形式转变为复制性形式期间使用自噬来维持其液泡的完整性,表明它对自噬具有精细和适应性的控制。
最后,疟原虫在肝脏阶段感染期间利用宿主自噬。寄生液泡被自噬体/内体/溶酶体融合体(amphisomes)包围,这些可能提供营养物质。自噬的诱导已被证明在体内进一步刺激寄生虫生长。在感染的最初几个小时,寄生虫主动抑制宿主自噬以逃避降解并确保其生存。然而,在后期阶段,它利用自噬机制来获取营养物质,支持其细胞内生长。这突出显示了病原体(包括疟原虫)如何精细地平衡对宿主通路的操控——最初作为对抗免疫破坏的防御,随后作为代谢维持的资源。
利用泛素和自噬对抗病原体
靶向泛素和自噬系统为开发新型抗感染疗法提供了有前景的途径。治疗策略包括激活促炎性E3连接酶、抑制宿主或病原体来源的DUBs,或直接靶向病原体编码的E3连接酶。在这些方法中,DUB抑制在临床上最为先进,部分归功于肿瘤学中DUB抑制剂的开发。相比之下,E3连接酶激动剂的使用仍未被充分探索,可能是由于担心过度的炎症信号传导可能导致组织损伤而不增强病原体清除。针对病原体来源E3连接酶的药物开发受到缺乏可用结构数据的限制,这阻碍了合理的抑制剂设计,但最近,针对沙门氏菌SspH1的基于片段的筛选发现了一个有前景的先导化合物,具有抑制SspH1和SspH2的能力。
在本节中,我们重点介绍两种在临床前模型中显示出前景的治疗方法:第一,激活选择性自噬;第二,开发靶向蛋白降解技术。
自噬是消除细胞内病原体的有效机制,自噬的药理学刺激已显示出抗微生物潜力。然而,自噬的广泛激活可能适得其反。广义自噬可能耗尽病原体吞噬所需的膜来源并降低溶酶体能力,最终损害降解。它还可能产生过量营养物质,病原体可能利用这些营养物质。这一悖论已在结核分枝杆菌感染中观察到,自噬激活由于溶酶体池减少而促进细菌生长。
更有效的策略包括增强针对病原体的选择性自噬或破坏抑制自噬的微生物机制。例如,激活p62的小分子通过促进自噬体形成和溶酶体融合来增强对细胞内细菌(包括肠道沙门氏菌鼠伤寒血清型和结核分枝杆菌)的识别和降解(图3)。
针对疟原虫也开发了一种靶向方法,其中一种化合物破坏恶性疟原虫UIS3与人类LC3之间的相互作用,使LC3可用于寄生虫周围自噬体形成。然而,由于许多病原体在多个点阻断自噬,针对多个自噬阶段的联合疗法可能是实现强大抗菌效果所必需的。
新型化学使嵌合降解剂分子成为可能
泛素生物学最有前景的治疗应用之一是靶向蛋白降解。蛋白水解靶向嵌合体(PROTACs)已成为强大的双功能分子,可将E3泛素连接酶重定向以降解疾病相关蛋白,包括与传染病相关的蛋白。这些双功能分子由结合靶蛋白的配体和招募E3连接酶的另一个配体组成,使非经典底物能够泛素化和降解。与传统抑制剂不同,PROTACs可以消除几乎任何胞质蛋白,包括非酶蛋白和支架蛋白,并且以催化方式进行。此外,已开发出自噬靶向嵌合体以将细胞器甚至细胞内病原体引导至异源自噬降解。由于其模块化和特异性,PROTACs通常表现出较少的脱靶效应,并且可以通过修饰识别靶蛋白的配体而快速工程化。
第一个靶向病原体的PROTAC靶向HCV蛋白酶,利用cereblon E3连接酶触发其降解,从而减少Huh7.5细胞中的病毒复制。后续研究将此方法扩展到流感病毒,设计降解病毒蛋白如神经氨酸酶和血凝素的PROTACs。一种相关方式——分子胶——通过稳定宿主E3连接酶(例如TRIM25)与病毒蛋白(例如流感聚合酶)之间的相互作用来增强蛋白质降解,促进其泛素化和蛋白酶体清除(图3)。
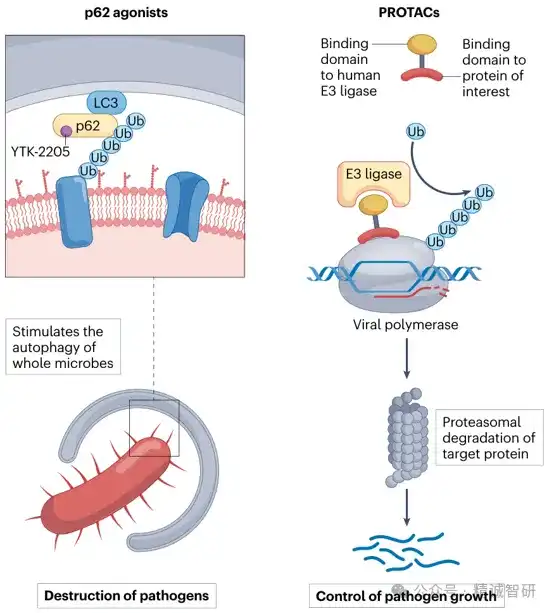
图3 | 利用自噬和泛素的新方法
靶向对病毒感染至关重要的宿主细胞蛋白的宿主导向PROTACs在冠状病毒和HCMV感染模型中也显示出潜力。例如,靶向宿主蛋白亲环素A(流感B病毒复制所需)的PROTAC减少了感染小鼠的肺部炎症并提高了存活率。然而,靶向宿主蛋白存在未感染组织中脱靶效应的风险,突显了选择性递送至感染细胞的重要性。相比之下,病毒特异性PROTACs绕过这一限制,可能提供更安全的治疗谱。
另一种方法是利用宿主E3连接酶降解受感染细胞内病原体分泌的效应物。通过重编程人类UPS组件,这些系统可以选择性地消除毒力因子。许多为癌症开发的PROTACs可以通过修改靶标结合结构域而很容易地适应此目的。值得注意的是,目前用于人类疾病(如癌症)的PROTACs可以通过简单地改变分子的靶标结合区域而轻松地重新用于病原体靶向。
尽管具有治疗前景,PROTACs面临若干挑战。它们的大分子尺寸(通常500-1,500 Da)可能限制膜通透性和细胞摄取。此外,它们易受Hook效应影响。尽管PROTACs可能延迟耐药性的出现(因为它们结合表面补丁而非特定残基),但耐药性仍预计会随时间发展。
曾经主要被视为降解信号的泛素化,现在被认为是免疫信号传导、炎症和抗菌防御的多功能调节因子。
一个新兴领域是泛素密码扩展到基于赖氨酸的异肽键之外。现在已在丝氨酸、苏氨酸、半胱氨酸和甲硫氨酸残基上,以及脂质、碳水化合物和ADP-核糖部分上观察到泛素化。然而,这些非经典修饰在免疫中的功能仍知之甚少。
另一个挑战在于破译异型和分支泛素链的作用。这些由多种连接类型组成的链越来越多地涉及于免疫调节中,但在技术上仍然难以检测和研究。
识别E3连接酶的底物仍然是一个主要障碍。尽管基于CRISPR的筛选,如E1-E2-E3文库BISON,提供了强力解决方案,但更精细的邻近标记策略已经出现。
最后,多组学和计算方法对于整合这些复杂数据层至关重要。例如,对SARS-CoV-2感染的肺上皮细胞的整合分析提供了宿主-病原体相互作用网络的详细图谱。免疫通路的数学模型²⁵⁸ 可进一步指导实验设计和治疗开发。
总之,操控和分析泛素及自噬通路技术的迅速扩展为新型抗微生物策略打开了大门。将这些知识转化为疗法不仅需要生化见解,还需要系统生物学、结构研究和靶向药物设计的创造性整合。
Joao Mello-Vieira & Ivan Dikic, Nature Reviews Immunology 26, 335–349 (2026): Ubiquitination and autophagy in host–pathogen interactions: from immune surveillance to therapeutic targeting.
-
2026-09-15
-
2026-09-15
-
2026-09-15
-
2026-09-15
-
2026-09-13
-
2026-09-13
-
2026-09-13
-
2026-09-13
- ▪ AI应用篇:医药场景:AI制药
- ▪ RNA药物天亮了?AOC来了!
- ▪ 从疫苗到体内CAR-T,mRNA药物走到哪一步了?
- ▪ 认识环状RNA药物
- ▪ Vaxfectin,疫苗佐剂的”第二代阳离子先锋” 关于Vaxfectin的理化性质解析
- ▪ DSPE-PEG5000-Maleimide,长链PEG的”深度偶联平台” 关于DSPE-PEG5000-Maleimide的理化性质解析
- ▪ Cholesterol (Water Soluble),水相操作的”胆固醇替身” 关于Cholesterol (Water Soluble) 的理化性质解析
- ▪ DSPE-PEG2000-FITC,纳米颗粒示踪的”荧光灯塔” 关于DSPE-PEG2000-FITC的理化性质解析
- ▪ DOGS (PS),外膜翻转的”分子信号旗” 关于DOGS (PS) 的理化性质解析
- ▪ DLinDMA,siRNA基因沉默的”经典基石” 关于DLinDMA的理化性质解析
- ▪ DSPE-PEG2000-Mannose,巨噬细胞靶向的”导航仪” 关于DSPE-PEG2000-Man的理化性质解析
- ▪ DSPE-PEG2000-NHS,氨基偶联的”万能连接器” 关于DSPE-PEG2000-NHS的理化性质解析
- ▪ DMPE-PEG2000 ammonium,纳米结构脂质载体的”稳定基石” 关于DMPE-PEG2000 ammonium的理化性质解析
- ▪ DSPE-PEG2000-Biotin,生物素-亲和素放大系统的”分子钩子” 关于DSPE-PEG2000-Biotin的理化性质解析
- ▪ DSPE-PEG2000-Maleimide,“点击化学”偶联的分子桥梁 关于DSPE-PEG2000-Maleimide的理化性质解析